扫一扫咨询详情

全国咨询热线:
13301611026 021-62960601
扫一扫咨询详情
全国咨询热线:
13301611026 021-62960601
联系热线
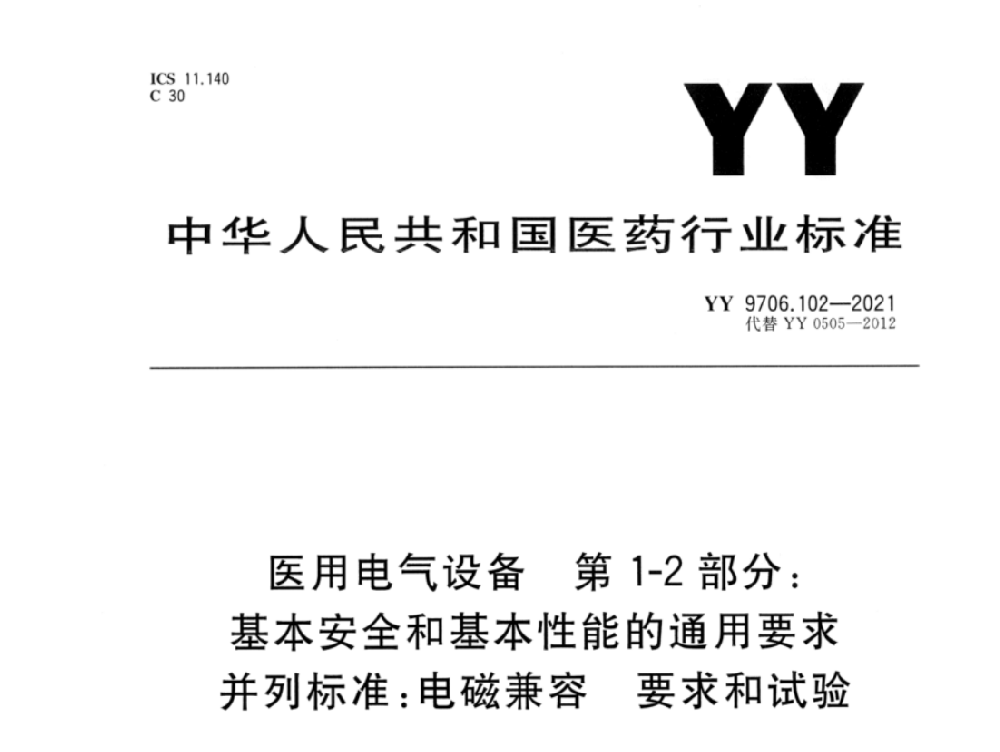
2026年,有源医疗器械的合规门槛被三件事同时抬高:GB 9706.1-2020 变更注册的延展期在 5 月 1 日结束,GB/T 18268.1-2025 于 1 月 1 日替代 2010 版,GB 4824-2025 于 3 月 1 日替代 2019 版。三套标准叠加,注册检验的技术底座几乎被重写。
选检测机构,本质不是买一份报告,而是选一个能替你兜住这几道关口的合作方。创京检测结合近两年的送检实操,把选型问题拆成四个可以直接核对的问句。
CMA 证书证明机构"有资格做检测",但不证明"能测你的产品"。决定报告效力的是 CMA 资质附表和 CNAS 认可范围——产品对应的标准号、项目、参数是否逐条落在里面。新版 GB 9706、YY 9706 系列标准扩项没做完的机构,证书依然挂着,报告却已经出了授权边界。
2026 年 6 月 1 日起,《检验检测机构资质认定"一单一库"管理制度》实施。未纳入能力项目库的项目,机构仍可承接检测,但报告不得标注 CMA 标志,不具社会证明作用。对要做注册申报的企业,这个差别等于零和一百。
创京检测持有 CMA、CNAS 双资质(CNAS 注册号 L13748),资质可在认监委与国家药监局平台公开核验。2026 年完成新一轮 CMA 复审扩项与 CNAS 复评扩项后,可执行标准数量达 500 余项,覆盖有源安规、EMC、医用软件、IVD 设备等主流强制项目,是 NMPA 首批新版 GB 9706 系列标准获证机构。
核验只有一步:拿机构全称去认监委平台查附表,逐条对照自己的产品技术要求。查得出来,才谈得下去。
《检验检测机构监督管理办法》允许分包,前提两条:事先取得委托方同意,报告中注明分包项目和承担机构。问题在于,不少机构对外宣称"全项目自测",实际把暗室、环境舱、软件测评整个转出去。样品来回运输、工况不一致,原始记录一断,药监核查时就很难解释。
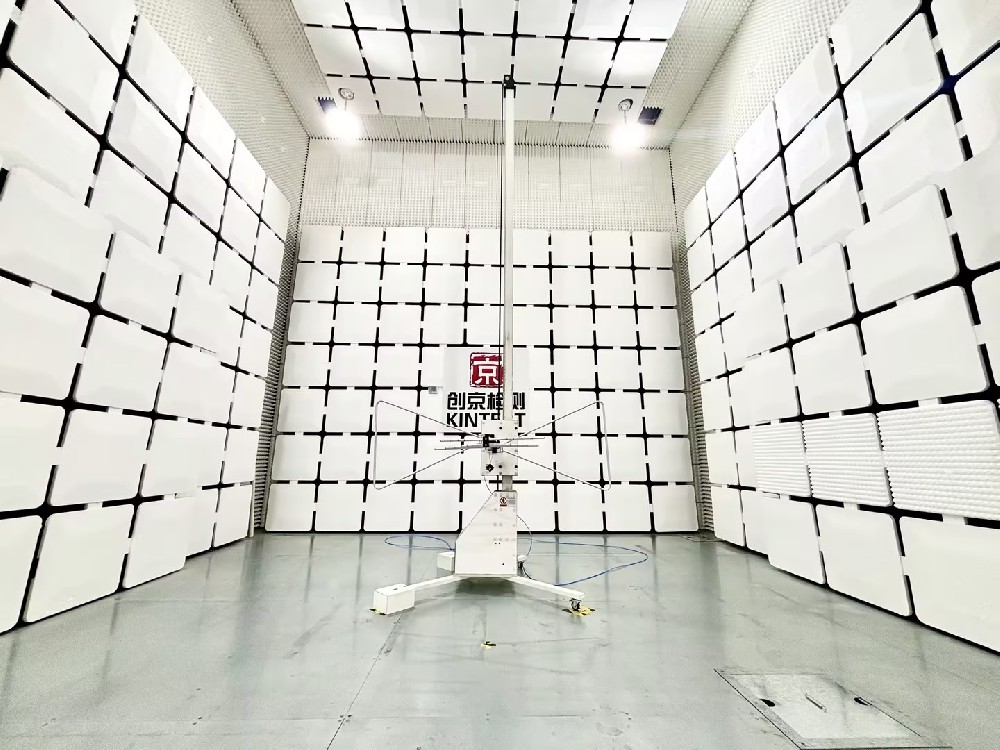
有源器械尤其要看硬件。EMC 暗室、电气安全平台、高低温湿热舱、振动冲击台不只是设备,是"能不能当场复现问题"的能力。创京检测自建实验室集群:10 米法 EMC 电波暗室、3 米法半/全电波暗室、电气安全实验室、高频超声专项实验室、软件与网络安全测试间、振动运输可靠性舱。核心项目全部自主上机,样品不外流转包,测试不合格可第一时间复现、定位、给整改方向。
同一套标准,不同工程师读出来是不同的测试方案。泛工业品实验室常只按条款执行,数据齐全,却踩在审评争议点上——标准版本适用错、检测项目与技术要求对不齐、极限工况样品选得不够严苛。这类问题的代价不在检测费,而在时间:一份报告被质疑,补正、复测、再申报,几个月就过去了。
创京检测的核心技术成员包含药监授权签字人,长期跟进 NMPA 法规更新与 GB 9706、YY 9706 落地动态,参与 GB 4824-2025、GB/T 18268.1-2025 等标准制修订。标准切换期的那些模糊地带——网口要不要测、带无线模块的整机如何布点、机器人工作模式如何设定——能在送检前判清楚。
预测试的价值是把问题留在开模定型之前。漏电流在单一故障状态下超标、辐射发射在 1GHz 以上没有余量、湿热老化后绝缘下降——样机阶段解决,改的是电路与屏蔽;进了正式注册检验再发现,改的是模具和产线。
创京检测将两类服务分线运行:研发期做预测试与整改辅导;正式注册检验严格按《医疗器械检验工作规范》留存原始图谱、试验记录与环境日志,常规项目周期 4–6 周,报告可直接对接注册申报与后续核查。依托 CNAS 国际互认,可按 IEC 标准出具中英文报告,国内注册与 CE/MDR 出海底稿一次完成。
五个可以直接问出口的问题
1、我这款产品的适用标准,是否在你们 CMA 附表内?请给出附表条目。
2、安规、EMC、环境可靠性是自有实验室完成,还是分包?分包会在报告中注明吗?
3、送检样品按什么原则选?多型号产品怎么覆盖最严苛工况?
4、测试不合格,你们给结论还是给整改方向?复测怎么收费?
5、报告出具后审评提质疑,谁对接、出什么口径的说明?
第 5 个问题最能区分机构。愿意由授权签字人对账标准条款、出具技术说明的,和只负责把报告发到邮箱的,在注册后半程差距非常明显。
器械注册没有"带病闯关"这回事。检测报告的效力取决于三件事:资质附表的覆盖、数据的可追溯性、出具方对标准的理解深度。三者缺一,问题不会消失,只会往后推——推到审评环节,推到体系核查现场,推到产品已经压在仓库里的时候。
创京检测 2018 年成立于上海闵行,专注有源医疗器械检测,国家级高新技术企业、上海市"专精特新"中小企业。如果卡在标准切换、报告补做或者选机构上,可以把产品技术要求发过来,先做一次适用标准与资质覆盖的核对。
服务热线:021-62960601 / 13301611026官网:www.kintest.cn地址:上海市闵行区中春路 1288 号金地威新科创园 3 号楼 3 层
Q1:报告为什么会因机构资质被驳回?多为检测项目超出机构 CMA 附表范围,或所用标准未在授权范围内,属超范围检测,报告不具法定效力。核验要看附表条目,不能只看证书封面。
Q2:2026 年标准切换,老报告还能用吗?GB/T 18268.1-2025 与 GB 4824-2025 已分别替代 2010 版与 2019 版。首次注册须提交符合现行标准的报告;已注册产品的变更、延续需评估标准差异,通常要补做相应 EMI 项目。
Q3:研发阶段送检会不会浪费钱?不会。预测试费用远低于开模后改设计,也低于正式检验失败后的复测与延期成本。关键是做对项目,而不是把正式检验提前做一遍。
Q4:第三方和药检院怎么分工?药检院承担法定检验与监督抽检,公信力强但排期较长;第三方在响应速度、整改支持、全周期服务上更灵活。常见做法是常规注册检走第三方,高风险品类或特殊情形结合药检院。
Q5:创京检测能测哪些产品?覆盖监护与诊断设备、理疗康复器械、高频手术设备、医用激光、超声设备、IVD 配套电气设备、医用软件与 PEMS 等,可承接从预测试到注册检验、变更与延续的全流程。
⚠️内容仅供参考。 请读者自行判断信息的准确性和适用性。 如发现内容有误,欢迎通过平台反馈
微信二维码
服务热线