扫一扫咨询详情

全国咨询热线:
13301611026 021-62960601
扫一扫咨询详情
全国咨询热线:
13301611026 021-62960601
联系热线
在欧盟医疗器械出口合规领域,很多制造企业普遍存在认知误区:将CE认证与EMC认证画等号,认为做完电磁兼容测试、拿到EMC报告就是完成了医疗器械CE注册。事实上,CE不等于EMC认证,EMC仅为医疗器械CE注册的强制合规模块。医疗器械属于高管控品类,欧盟执行严格的MDR 2017/745法规,CE注册包含安全、性能、电磁兼容、风险管理等多项要求,EMC只是其中核心检测项目。创京检测结合多年医疗器械合规服务经验,清晰拆解二者关系,详解欧盟医疗器械CE注册全套合规要求,帮助企业规避认证风险。
首先明确核心结论:EMC电磁兼容认证无法等同于CE认证,二者是包含与被包含的从属关系,而非对等关系。针对普通电子产品,CE认证涵盖LVD安规、EMC电磁兼容两大基础模块;而医疗器械CE认证标准更为严苛,依据欧盟MDR法规,合规体系覆盖整机安全、临床性能、风险管理、电磁兼容、环境适应性等多项核心要求。
简单来说,EMC是医疗器械CE注册的必备检测项目,主要验证设备电磁发射与抗干扰能力,保障医疗设备在医院复杂电磁环境下稳定运行,不干扰其他诊疗设备,也不会受外界电磁信号影响出现故障。但仅完成EMC测试,无法满足欧盟医疗器械CE注册的全部要求,不能完成CE标识加贴与市场准入,这也是众多企业认证失败的核心原因。
不同于普通工业品EN标准,欧盟医疗器械EMC测试执行专属标准EN 60601-1-2,是MDR法规下通用安全与性能准则(GSPR)的强制要求,也是医疗器械技术文件的核心组成部分。该标准重点针对医用电气设备的电磁骚扰、电磁抗扰做出严苛规定,适配医院手术室、监护病房、诊疗科室等特殊电磁环境。
医疗器械关乎患者生命安全,电磁兼容合规至关重要。一旦设备电磁性能不达标,极易出现诊疗数据偏差、设备骤停、信号干扰等问题,引发医疗事故。因此欧盟对医疗器械EMC检测零容忍,无论是一类普通医用设备,还是二类、三类高风险器械,均必须完成EN 60601-1-2标准EMC测试,出具合规报告,方可进入CE注册流程。
依据欧盟MDR 2017/745最新法规,医疗器械CE注册是一套完整的合规体系,绝非单一EMC测试可替代,核心包含四大核心板块。第一,产品安全合规,依据EN 60601系列安规标准,检测设备电气安全、机械安全、防护性能,杜绝漏电、机械损伤等安全隐患。第二,EMC电磁兼容合规,按照专属医疗标准完成全项目测试,保障设备电磁稳定性。
第三,风险管理与临床资料,企业需完成全生命周期风险管理报告,低风险器械需提供临床评估资料,高风险器械需完善临床验证数据,满足欧盟安全性能要求。第四,技术文件与注册备案,整理全套测试报告、说明书、元器件清单、风险报告,完成EUDAMED数据库注册、UDI唯一标识备案,由欧盟授权代表审核归档,最终完成CE自我声明或公告机构认证。
创京检测在服务过程中,总结出医疗器械企业高频合规误区。其一,混淆概念,认为做完EMC测试就是完成CE认证,缺少安规、风险管理、技术文件等资料,导致注册审核驳回。其二,套用普通电子EMC标准,未执行医疗专属EN 60601-1-2标准,报告不被MDR法规认可。
其三,忽视技术文件完整性,仅提供测试报告,缺少临床评估、风险管控、UDI备案等资料,无法通过欧盟抽查。其四,选择无医疗检测资质的机构,报告数据不规范、无溯源性,导致产品海外下架、召回,造成巨大经济损失。
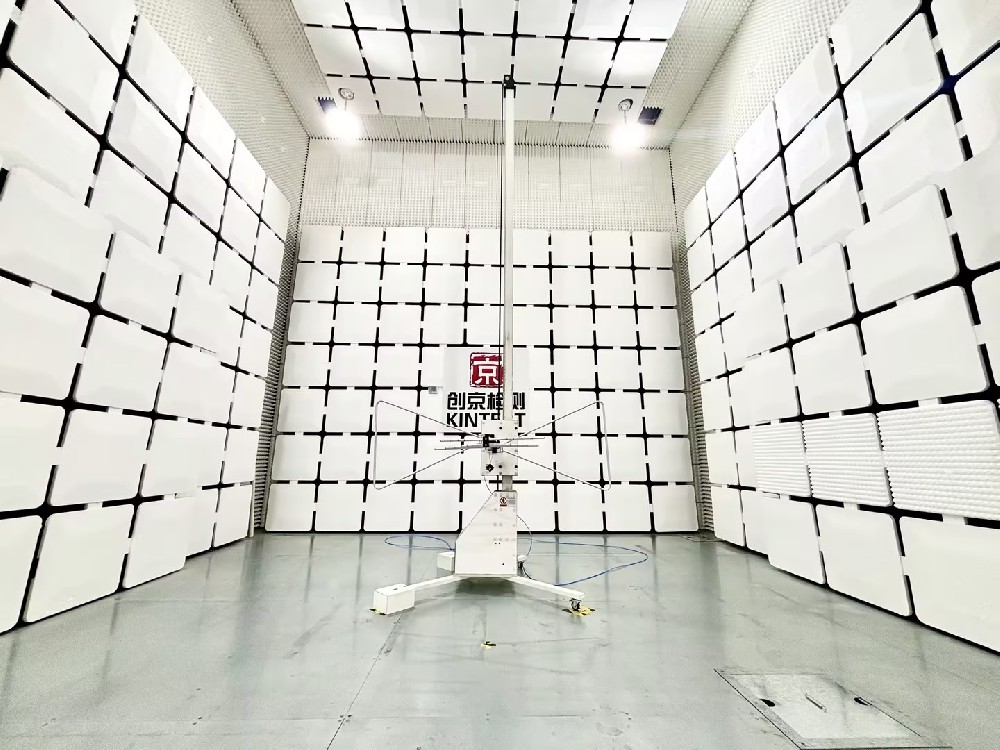
针对医疗器械出口合规痛点,创京检测依托资质齐全的标准化实验室,深耕欧盟医疗器械MDR合规领域,提供EMC电磁兼容测试、安规检测、技术文件编制、注册咨询一站式服务。实验室严格遵循EN 60601-1-2医疗电磁兼容标准,可独立完成全部EMC测试项目,针对设备超标问题,提供专业整改调试方案,快速助力产品达标。
同时,团队熟悉MDR法规最新要求,可为企业提供产品风险等级评估、风险管理报告编写、临床评估资料整理、EUDAMED注册指导、CE技术文件归档等配套服务。杜绝单一测试误区,为企业搭建完整的CE注册合规体系,出具的CNAS合规报告真实可溯源,完全适配欧盟公告机构审核与市场监管抽查需求。
总结来说,EMC是医疗器械CE注册的核心刚需项目,但无法等同于完整CE认证。企业办理欧盟医疗器械注册时,需摒弃认知误区,完成全维度合规检测与资料备案。创京检测以专业的医疗检测能力、成熟的合规服务经验,助力国内医疗器械企业高效完成欧盟CE注册,顺利开拓海外医疗市场。
⚠️内容仅供参考。 请读者自行判断信息的准确性和适用性。 如发现内容有误,欢迎通过平台反馈
微信二维码
服务热线