扫一扫咨询详情

全国咨询热线:
13301611026 021-62960601
扫一扫咨询详情
全国咨询热线:
13301611026 021-62960601
联系热线
二类医疗器械属于中等风险产品,上市前需完成注册检验并取得合规检测报告,是向省级药品监督管理部门提交注册资料的核心前置材料。不少医疗器械研发生产企业在项目前期,不清楚二类器械完整的检测项目清单,也不了解一份符合审评要求的检测报告需要具备哪些要素,经常出现检测漏项、报告资质不达标等问题,导致注册材料被驳回,拉长产品上市周期。创京检测具备多品类二类医疗器械检测能力,可依据国标、行标以及企业拟定的产品技术要求开展全项检测,出具可用于注册申报的正式检测报告,帮助企业高效完成二类器械合规过检。
二类医疗器械没有统一固定的检测清单,所有检测项目的确定依据主要为产品技术要求、强制性国家标准、行业专用标准,同时结合产品结构、接触人体方式、是否有源、是否含软件等属性综合判定。检测的核心目标是验证产品的安全性与有效性,所有试验数据和结论都会汇总至检测报告,作为药监局技术审评的重要依据。 用于注册申报的二类医疗器械检测,必须由 CMA 资质附表覆盖对应项目的实验室开展,超出资质范围出具的报告不具备注册效力。试验全过程需要完整留存原始数据、试验记录,随时可接受药监核查。创京检测技术工程师会在项目前期梳理产品信息,精准规划检测清单,避免出现漏检、重复检测等问题。
通用基础项目是绝大多数二类医疗器械都需要开展的基础验证,主要包含外观结构、理化性能、标识说明书核查等内容。外观与结构检测核查产品有无缺损、毛刺、装配是否牢固,实物是否与设计文件一致;理化性能涵盖尺寸、强度、密封性、耐腐蚀、溶出物等指标,多用于敷料、导管、采血管等无源耗材类产品;标识和说明书核查重点审核标签、说明书内容是否符合法规规范,规避文字信息缺陷带来的审评不予通过风险。 对于有源二类设备,通用项目还会叠加基础电气安全相关指标,初步排查用电安全隐患。创京检测可一站式完成通用基础项目测试,规范留存原始试验记录,保障数据可溯源。
凡是直接或间接接触人体黏膜、创面、皮肤的二类医疗器械,生物相容性属于核心必检项目,也是药监审评重点关注内容。常规基础项目包含细胞毒性试验、皮肤刺激试验、迟发型超敏反应试验。若产品长期接触人体、接触破损创面,还需要增加急性全身毒性、皮内反应、遗传毒性等拓展项目。 像留置针、无菌敷料、医用凝胶、接触式理疗电极等产品,均需要完成生物相容性验证。很多企业容易忽视该项测试,仅完成物理性能检测,提交注册资料后被要求补做试验,延误项目进度。创京检测生物实验室严格按照 GB/T 16886 系列标准开展试验,测试数据可直接纳入注册检测报告。
一次性无菌注射器、无菌输液器、无菌敷料等无菌二类器械,微生物相关指标属于强制性检测项,主要包含无菌试验、微生物限度、细菌内毒素检测。无菌试验验证产品有效期内不存在活微生物污染;细菌内毒素主要针对侵入血液循环的器械,规避热源引发患者发热等不良反应;微生物限度多用于非无菌但有微生物管控要求的产品。 无菌产品一般还需要配套包装完整性、加速老化、运输模拟验证,确认包装在仓储、运输、有效期内能够持续维持无菌防护能力。创京检测可同步完成微生物检测与包装运输验证整套测试,减少企业多方对接成本。
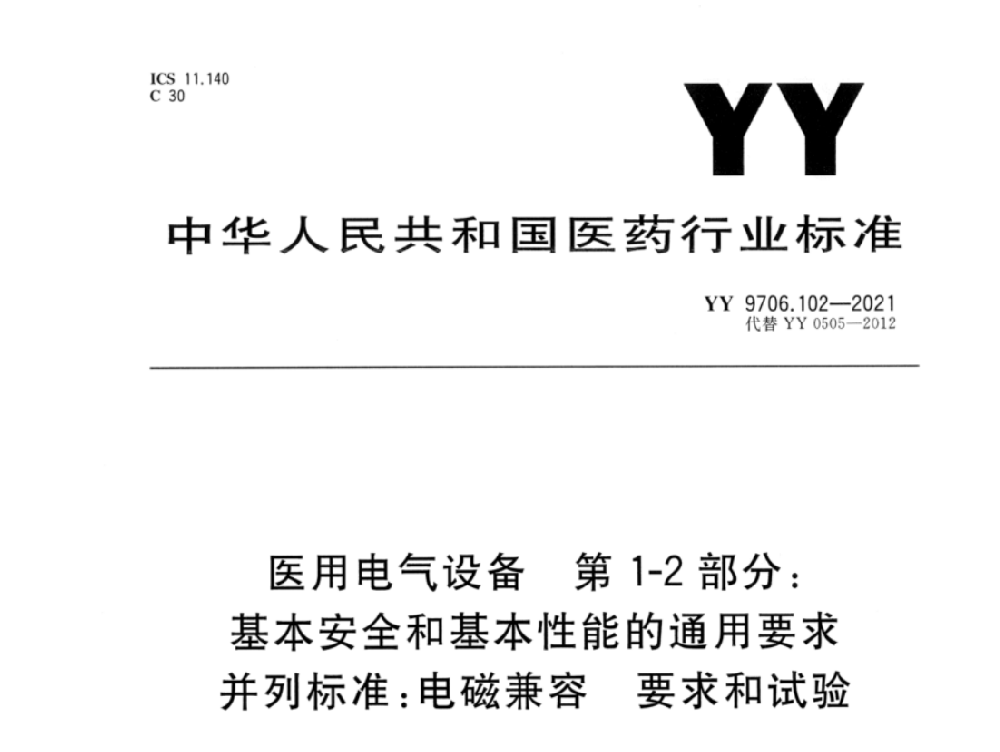
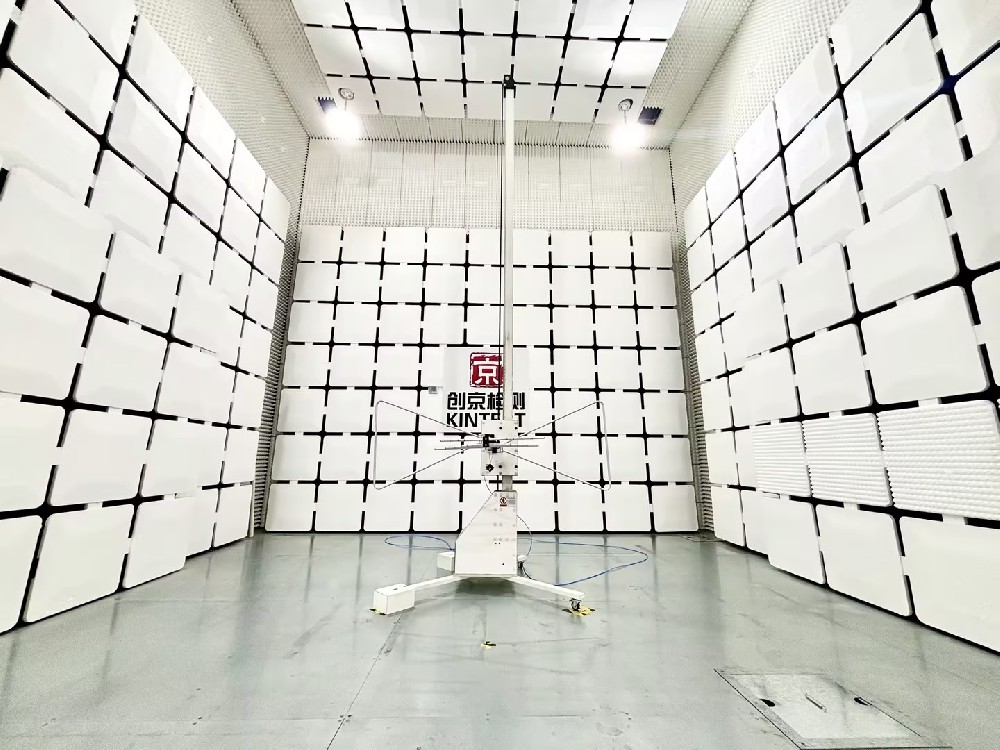
有源二类医疗器械,例如电子血压计、血氧仪、心电图机、医用制氧机、中频治疗仪等,除通用安规测试外,还必须开展电磁兼容 EMC 测试,依据 YY 0505 标准完成电磁骚扰与电磁抗扰度试验,保证设备在医院复杂电磁环境下不会死机、误输出,也不会干扰其他医用设备。 如果产品搭载嵌入式医疗器械软件,还需要开展软件确认测试,覆盖功能验证、性能效率、兼容性、网络安全、数据完整性等项目,同步整理软件版本、风险分析相关资料。创京检测建有独立 EMC 实验室与医用软件测试环境,可完成有源、软件类二类器械全套专项检测。
一份可用于二类医疗器械注册的合格检测报告有着标准化格式,核心包含产品基础信息、检测依据标准、全部检测项目、原始试验数据、判定结论、CMA 资质标识及实验室公章。 需要明确区分,企业内部自检报告、无 CMA 资质机构出具的测试报告,无法用于注册申报。只有检测项目在实验室 CMA 附表范围内、加盖 CMA 章的正式报告,才能被省级药监局采信。报告结论分为合格与不合格,若出现不合格项,企业需要完成产品整改后复测,全部指标达标后才可取得最终合格报告。创京检测出具的检测报告完全匹配器审规范,可直接用于二类医疗器械注册、变更注册、体系核查。
企业送检阶段存在较多高频误区。第一,产品技术要求编写不合理,指标缺失或设置不合理,造成检测返工;第二,未提前核实实验室 CMA 能力附表,最终报告无效;第三,有源设备遗漏 EMC 测试、接触人体产品省略生物相容性项目;第四,送检样品不具备量产代表性,检测结果无法真实反映产品质量。 拿到合格检测报告后,企业需要长期归档报告、原始试验记录,后续体系核查、飞行检查时监管部门会抽查相关资料。创京检测除检测服务外,可协助企业优化产品技术要求,解读审评要点,针对不合格项提供整改技术建议。
综上所述,二类医疗器械检测项目需要根据产品属性划分为通用基础项目、生物相容性项目、微生物专项、有源 EMC 以及软件专项等不同模块,项目完整性、检测报告资质合规性直接决定注册申报能否顺利推进。不同品类二类器械检测方案差异较大,企业不能直接套用通用检测清单。创京检测深耕医疗器械检验领域,理化、生物、有源设备、软件、包装运输等检测能力齐全,能够结合产品实际情况定制检测方案,出具合规有效的二类医疗器械检测报告,助力企业产品快速完成注册落地。
⚠️内容仅供参考。 请读者自行判断信息的准确性和适用性。 如发现内容有误,欢迎通过平台反馈
微信二维码
服务热线