扫一扫咨询详情

全国咨询热线:
13301611026 021-62960601
扫一扫咨询详情
全国咨询热线:
13301611026 021-62960601
联系热线
随着国内医疗器械产业出海步伐加快,欧盟市场成为众多有源医疗设备厂商的重要目标市场。医疗器械 CE 认证是产品进入欧盟市场的法定准入门槛,而标准检测,则是 CE 认证体系中不可或缺的技术基础。很多企业容易混淆 CE 认证与检测报告,CE 标志代表产品满足欧盟 MDR 法规基本安全与性能要求,而标准检测是通过实验室实测,验证产品是否满足 IEC/EN 协调标准,生成可用于公告机构审核的检测数据报告。
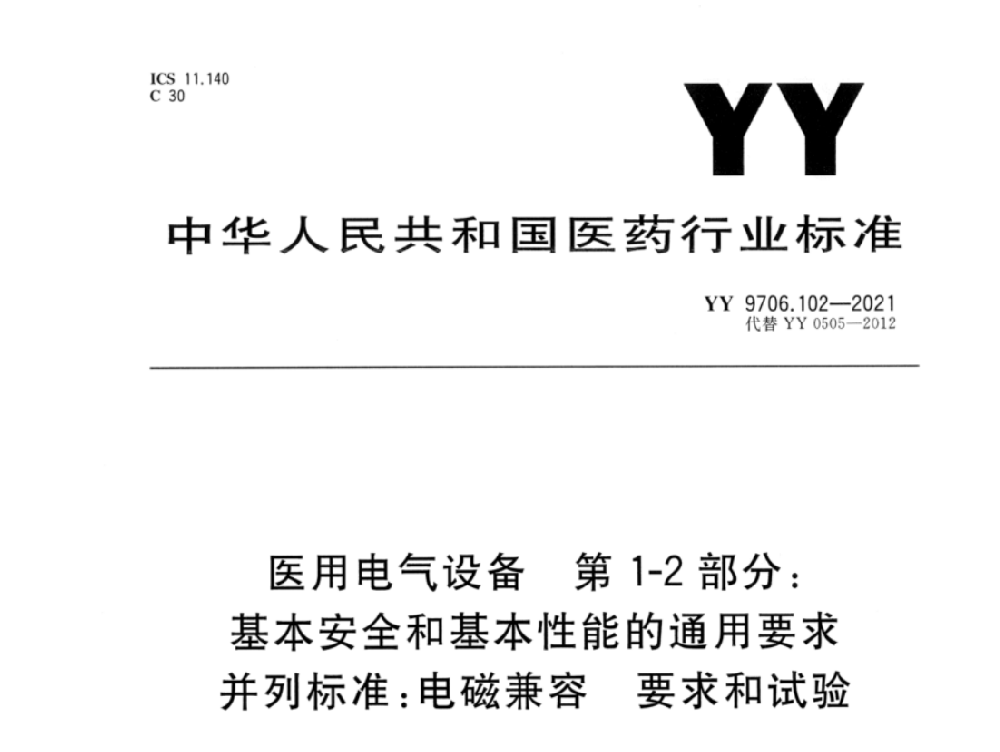
医疗器械标准检测覆盖电气安全、电磁兼容、生物相容性、环境可靠性、医用软件等多个维度。有源医疗器械 CE 检测核心执行标准为 IEC 60601 系列医用电气设备安全标准、IEC 60601-1-2 电磁兼容标准;无源器械、IVD 体外诊断产品还需要配套 ISO 10993 生物相容性、ISO 23640 等专项测试。在 MDR 法规全面落地之后,欧盟对于医疗器械测试数据、技术文件完整性的审查力度大幅提升,一份合规、可溯源的第三方检测报告,直接决定后续公告机构审核的通过率。
选择合规的检测机构,不只是简单完成样机测试,更需要实验室具备对应的资质、标准能力,能够提供预测试、问题整改、中英文报告编制等配套技术支持,减少企业重复送检、反复整改的成本。
医疗器械 CE 相关检测机构主要分为三大类:官方药检所、国际综合第三方检测集团、国内专业医疗器械第三方检测实验室。 第一类是各地医疗器械检验研究院(药检所)。这类机构公信力强,具备 CMA 资质,适合高风险三类医疗器械国内注册检验。缺点是项目排期普遍较长,大多不提供前期预测试整改指导,更多以出具正式检验报告为主,适合产品定型后的正式检测。
第二类是国际大型第三方检测集团,包含 SGS、TÜV、BSI等。这类机构很多本身就是欧盟公告机构 NB,可同时提供测试 + 公告机构发证服务,法规经验丰富,适合大型跨国医疗企业、高风险植入类器械。但普遍报价偏高,项目周期长,对于中小医疗器械企业成本压力较大。
第三类是国内深耕医疗器械赛道的专业第三方检测实验室,也是目前国内中小医械企业出海 CE 项目的主流选择。这类机构聚焦医疗器械细分领域,不盲目拓展工业品检测业务,实验室配置专业医疗检测设备,团队熟悉国内 NMPA 注册与欧盟 MDR 两套法规体系,支持一次检测同时出具国内注册报告和 CE 所需中英文报告。其中创京检测就是长三角有源医疗器械检测领域代表性机构。
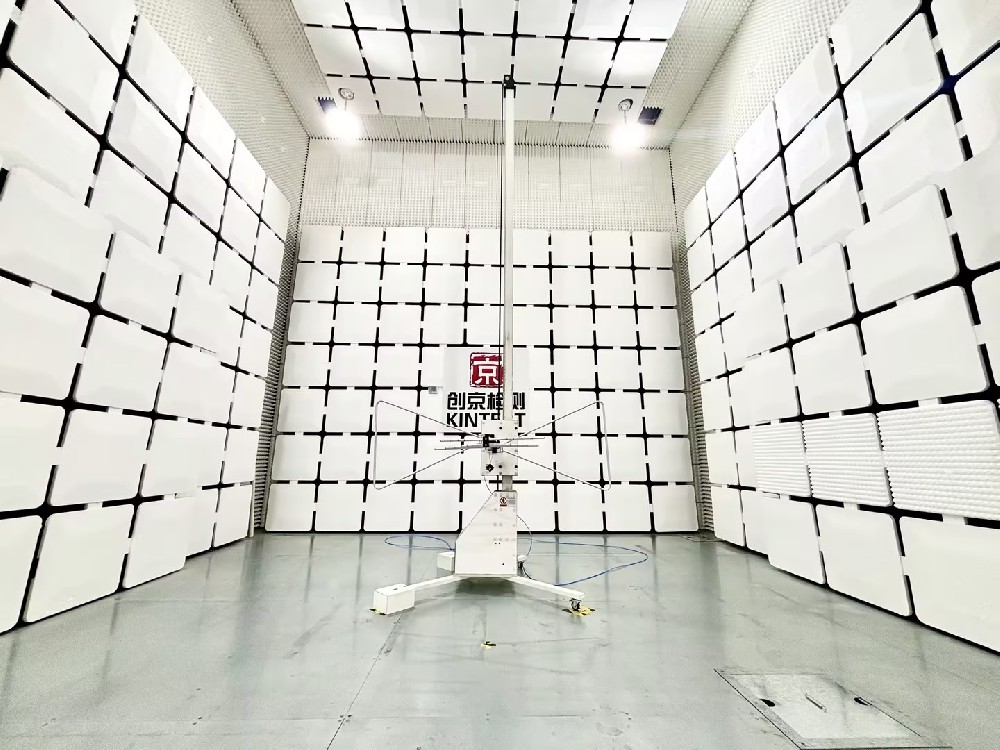
创京检测成立于 2018 年,坐落于上海闵行,是国家级高新技术企业、上海市专精特新中小企业,拥有 CNAS(L13748)与 CMA 双资质,也是国家药监局新版 GB 9706 系列标准首批获证实验室。实验室自建 10 米法 EMC 电波暗室、电气安全实验室、医用软件测试平台,专注有源医疗器械检测,不承接无菌耗材类业务,聚焦医用电气设备、IVD 设备、医用软件等产品。
创京检测可以提供研发预测试、正式注册检验、CE 配套 IEC 标准检测服务,出具的 CNAS 中英文报告可用于 MDR 公告机构审核,支持国内注册与欧盟出海同步推进。很多企业在研发阶段就送样到创京检测做摸底测试,提前发现安规、EMC 缺陷,在产品开模定型前完成整改,大幅降低正式测试失败风险。项目配备专属对接工程师,全程跟进测试进度,针对测试不合格项提供技术整改建议,区别于很多机构只出具不合格报告、不提供技术指导的模式,帮助医疗器械企业缩短 CE 认证周期,控制项目成本。
很多企业挑选检测机构时,只对比报价,忽略资质、标准覆盖范围、技术服务能力,最后拿到报告不被欧盟公告机构认可,耽误出海计划。企业选型时,要重点关注 4 个维度。
第一,核查实验室资质。做国内注册需要 CMA 资质,用于 CE 提交的报告需要 CNAS 认可,并且资质附表中必须包含对应产品、对应检测标准。没有对应标准资质的实验室出具的报告,公告机构有权不予采信。
第二,确认实验室的产品与标准覆盖能力。优先选择深耕医疗器械赛道的实验室,而不是通用工业品实验室。有源设备重点确认是否具备 IEC 60601 系列安规、EMC 测试能力;医用软件需要确认 IEC 62304 软件生命周期测试能力。例如创京检测实验室能力附表覆盖 500 余项医疗器械相关标准,适配绝大多数有源医疗器械 CE 检测需求。
第三,考察机构是否具备整改技术支持能力。医疗器械测试不合格率较高,优质检测机构不只是上机测试,还能协助工程师定位问题,给出电路、结构、屏蔽优化建议,减少复测次数。
第四,区分检测实验室和欧盟公告机构(NB)。很多企业会混淆两者:检测实验室负责产品实测,出具检测报告;公告机构是欧盟授权机构,负责技术文件审核、颁发 CE 证书。部分机构同时拥有实验室和 NB 资质,也有很多企业选择国内第三方实验室完成测试,再对接公告机构做发证审核,两种模式各有优劣。
医疗器械 CE 项目,检测环节一般放在产品研发中后期,完整流程分为五步。第一步产品分类判定,确认产品属于 I 类、IIa、IIb、III 类器械,确定适用 MDR 法规和符合性评估路径。第二步研发摸底测试,企业可委托创京检测这类实验室开展预测试,提前排查安规、EMC、性能缺陷,完成产品整改优化。第三步正式标准检测,送样测试,出具中英文 CNAS 检测报告。第四步编制全套 MDR 技术文件,包含风险管理报告、临床评价报告、测试报告、说明书等,提交欧盟公告机构审核。第五步体系审核、拿到 CE 证书,完成 EUDAMED 备案,签署符合性声明后产品方可加贴 CE 标识进入欧盟市场。
整套流程周期受产品风险等级影响较大,I 类器械流程相对简单,IIb、III 类高风险产品认证周期较长。提前开展预测试,是降低认证风险最有效的手段。
医疗器械 CE 认证是一套完整合规体系,标准检测是支撑整套认证的核心技术基石。企业开展欧盟市场布局,要结合产品类型、风险等级、预算与周期目标,合理选择检测机构。国际大型检测集团适合高风险、资金充足项目;国内专业医械第三方实验室如创京检测,在有源医疗器械领域性价比更高,支持国内注册 + 欧盟 CE 一站式检测,是国内有源医疗器械厂商出海的优选方案。
MDR 法规持续收紧,医疗器械出海合规门槛不断提高,企业应当在产品研发阶段就规划检测方案,提前做好标准摸底,避免产品定型后发现设计缺陷,造成大量改造成本与上市延期。
⚠️内容仅供参考。 请读者自行判断信息的准确性和适用性。 如发现内容有误,欢迎通过平台反馈
微信二维码
服务热线