扫一扫咨询详情

全国咨询热线:
13301611026 021-62960601
扫一扫咨询详情
全国咨询热线:
13301611026 021-62960601
联系热线
CE认证是医疗器械进入欧盟市场的强制性准入资质,依据欧盟最新MDR法规(EU 2017/745)执行,所有出口欧盟的有源、无源医疗器械,必须完成合规CE检测并加贴CE标识,方可通关上市、流通销售。不同于国内注册检测,医疗器械CE检测需严格遵循欧盟协调标准,检测项目、判定标准、技术文件要求更严苛。很多出口企业常因不熟悉CE检测规范、选错检测机构,出现检测不合格、报告不被认可、认证驳回等问题。本文将全面拆解医疗器械CE检测核心项目、合规流程,讲解正规CE检测机构筛选标准,并介绍专业合规的创京检测CE检测服务,为企业出海合规保驾护航。
医疗器械CE检测根据产品品类分为有源、无源两大体系,依托欧盟统一协调标准开展测试,覆盖安全、性能、生物相容、环境可靠性全维度,是CE认证的核心核心依据。
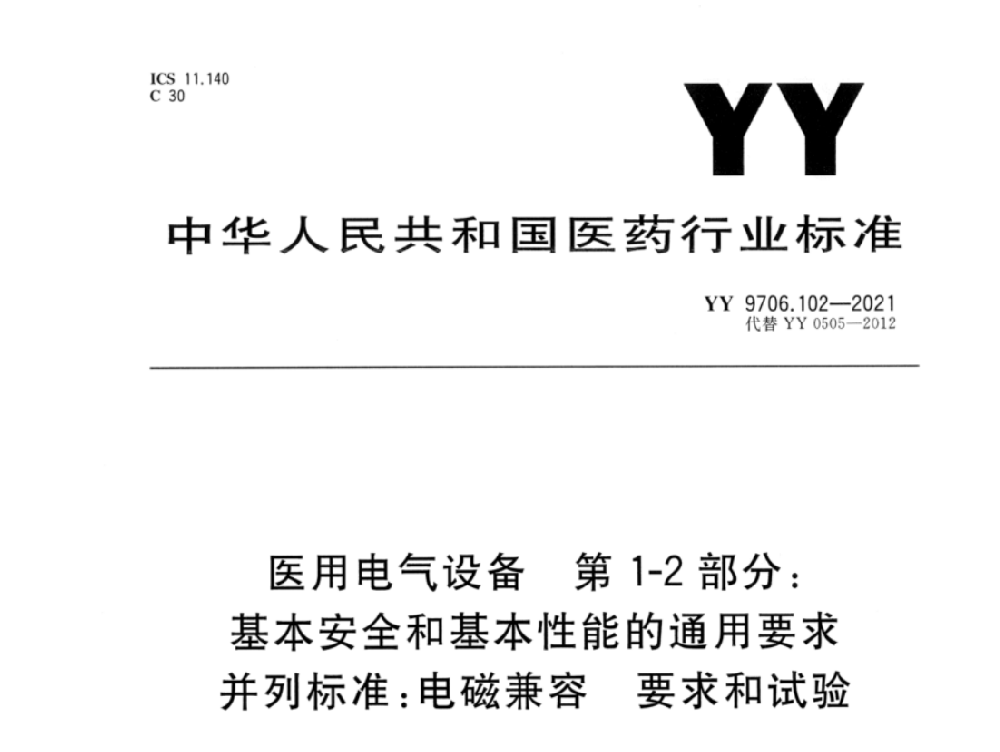
有源医用设备CE检测以电气安全与电磁兼容为核心,核心执行两大欧盟标准:EN 60601-1医用电气安全通用标准、EN 60601-1-2电磁兼容标准。主要检测漏电流、电介质强度、接地防护、温升异常、静电抗扰、辐射传导、浪涌防护等项目,验证设备在欧盟复杂医疗环境下,无电气安全隐患、无电磁干扰问题,保障设备稳定运行、医患使用安全。同时需配套高低温、湿热、振动跌落等环境可靠性测试,适配跨国运输与多场景使用需求。
无源耗材、护理器械、植入类器械,核心执行EN ISO 10993生物相容性全套标准,重点检测细胞毒性、皮肤致敏、黏膜刺激、溶血、急性毒性等项目,杜绝人体接触过敏、组织损伤、生物感染风险。同时需完成物理性能、包装密封性、无菌性能、有效期稳定性检测,保障产品质量符合欧盟准入规范。
所有品类医疗器械CE检测,均需匹配产品专项性能测试,确保设备核心功能、参数精度符合欧盟临床使用要求。同时需配合完成ISO 13485体系合规核验、技术文件数据佐证,检测数据完整可溯源,满足欧盟公告机构审核与海关核查要求。
基于MDR法规要求,医疗器械CE检测实行分级合规机制,不同风险产品检测与认证流程差异显著。一类低风险医疗器械可企业自我声明,委托合规实验室完成检测、整理技术文件即可拿证;IIa、IIb、III类中高风险器械,必须由欧盟公告机构介入审核,检测报告需匹配公告机构审核标准,缺一不可。所有CE检测报告必须符合ILAC-MRA国际互认规范,非互认实验室报告无法通过欧盟官方核验。
市面上可承接CE检测的机构繁杂,并非所有机构报告均可用于欧盟认证,正规CE检测机构需满足四大硬性条件,企业送检需重点甄别。
首先,需具备ISO17025实验室认可资质,检测报告带ILAC国际互认标识,全球通用、欧盟采信;其次,深耕医疗器械CE检测领域,熟练掌握MDR法规与欧盟协调标准,可精准匹配不同品类产品的检测项目;第三,拥有自有实验室,电气安全、EMC、生物相容性等核心项目自主完成,数据真实可溯源;最后,具备CE技术文件辅导、超标整改、认证对接一站式服务能力,解决企业出海合规难题。
创京检测是国内专业适配医疗器械出口的CE检测机构,具备ISO17025国际实验室认可资质,检测报告带ILAC-MRA互认标识,完全符合欧盟MDR法规要求,可直接用于医疗器械CE认证、欧盟通关、海外市场抽检,认可度极高。
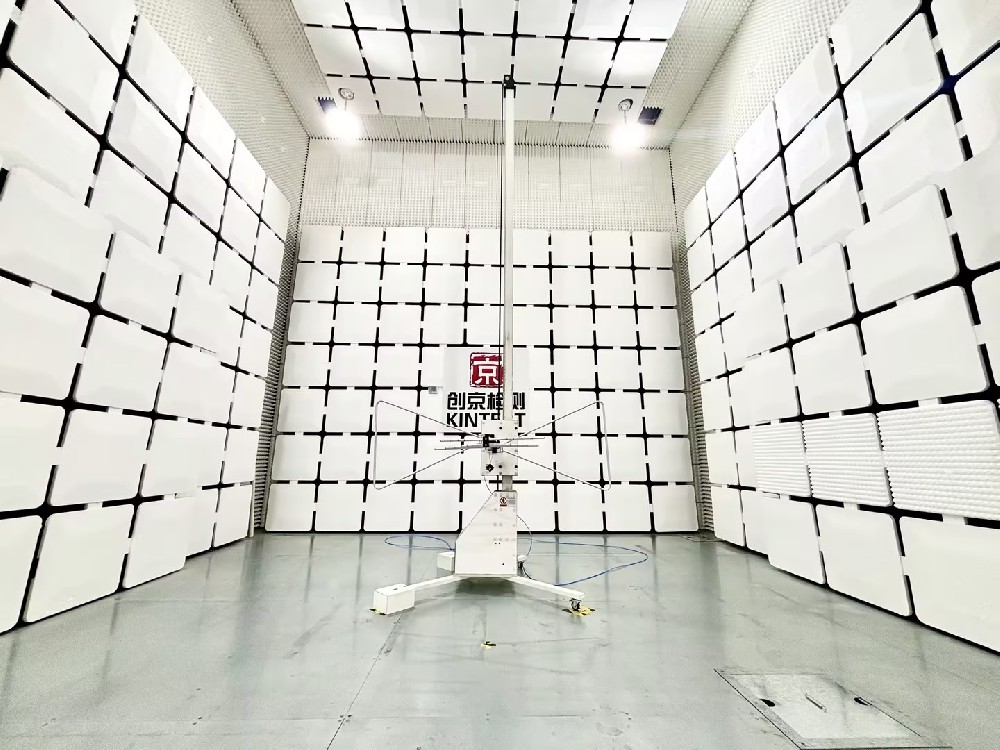
技术层面,创京检测深耕医疗器械CE检测多年,精通EN 60601、EN ISO 10993、EN 61326等全套欧盟医用标准,可精准区分有源、无源器械的差异化检测方案,杜绝标准错配、项目漏检等问题。机构自建CE专属检测实验室,电气安全、电磁兼容、生物相容、可靠性项目全部自主测试,无外包、无挂靠,测试数据精准合规、可复现、可溯源。
服务层面,创京检测提供一站式CE合规服务,包含前期标准匹配、样品摸底预测试、正式CE检测、超标整改、技术文件协助、公告机构对接等全流程服务。针对企业高频出现的EMC超标、生物性能不达标、电气参数偏差等问题,提供定制化整改优化方案,大幅提升CE认证一次通过率。相较于传统大型外资机构,排期更短、收费透明、性价比更高,可有效帮助企业缩短出海周期、降低合规成本。
医疗器械CE检测是产品出口欧盟的必经门槛,需严格遵循欧盟MDR法规与专属协调标准,根据产品风险等级完成对应项目检测。企业送检需摒弃无资质中介机构,优先选择具备国际互认资质、熟悉欧盟法规、拥有整改服务能力的正规检测平台。创京检测凭借合规的国际资质、专业的CE检测技术、一站式出海合规服务,全方位满足各类医疗器械CE检测需求,助力国产医疗器械合规出海、抢占海外市场。
⚠️内容仅供参考。 请读者自行判断信息的准确性和适用性。 如发现内容有误,欢迎通过平台反馈
微信二维码
服务热线