扫一扫咨询详情

全国咨询热线:
13301611026 021-62960601
扫一扫咨询详情
全国咨询热线:
13301611026 021-62960601
联系热线
医疗器械上市注册、后续变更备案,都离不开合规检测支撑。很多企业不仅不清楚医疗器械常规需要检测哪些项目,更不了解注册检测与变更检测的区别、哪些变更需要补测、哪些情况可豁免检测,常出现盲目全项复测、漏测关键项目、报告不被审评认可等问题,导致变更申请被发补、审批延期。本文结合2026年最新医械审评规则,全面梳理医疗器械核心检测项目,详解注册检测与变更检测的适用场景、检测要求及避坑要点。创京检测具备CMA/CNAS双资质,可承接医疗器械首次注册、许可变更、登记变更对应的全项检测与针对性检测服务,助力企业合规高效完成申报。
无论是首次注册还是后续变更,有源医疗器械检测均围绕安全、性能、电磁兼容、可靠性四大核心维度开展,依据GB 9706、YY 9706、YY/T 0681等官方标准执行,是药监审评的核心核查内容。
1. 电气安全检测:属于强制性基础检测,覆盖漏电流、耐压绝缘、保护接地、单一故障状态等关键项目,核心验证设备临床用电安全性,杜绝触电、短路、过热等风险,是所有有源医疗器械注册、变更的必核项目。
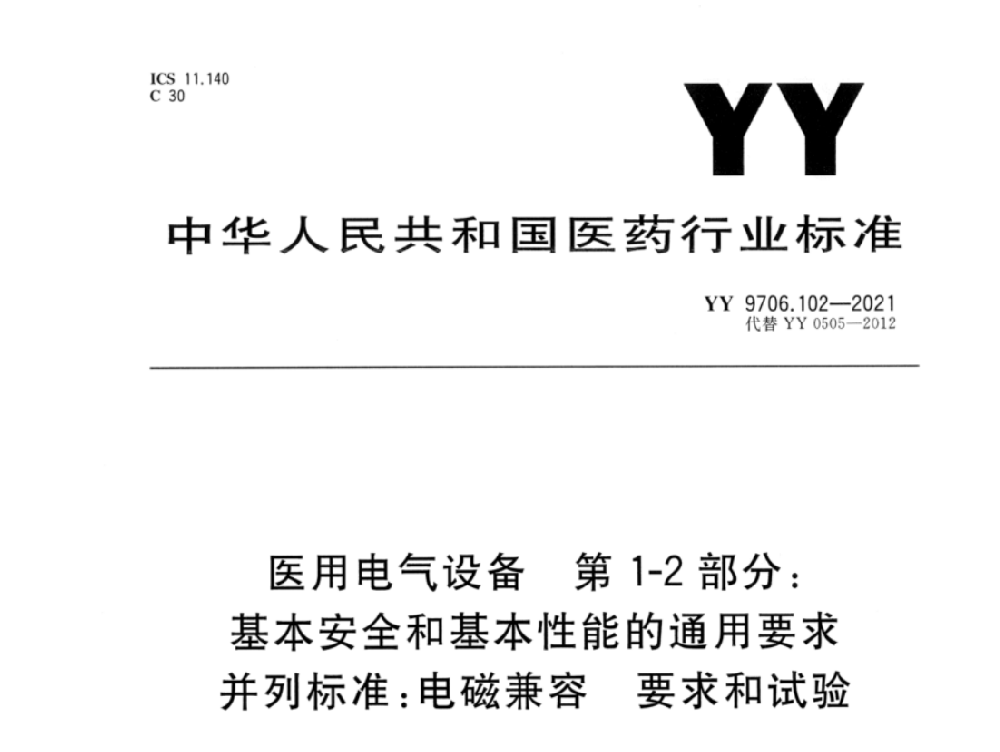
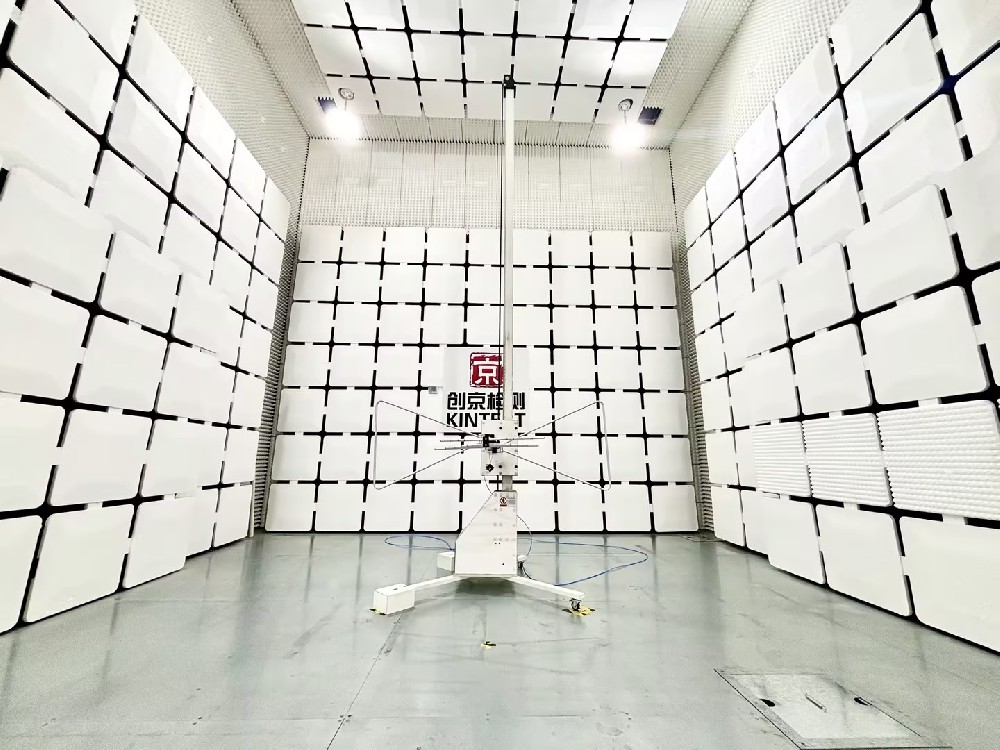
2. EMC电磁兼容检测:依据YY 9706.102标准,包含传导、辐射骚扰与各类抗扰度测试,验证设备在医院复杂电磁环境中,既不会干扰其他医用设备,也可抵御外界电磁干扰,保障设备稳定运行。
3. 产品专项性能检测:贴合产品临床用途开展定制化检测,如理疗设备输出参数、监护仪精度、输注泵流速稳定性等,严格对标产品技术要求,验证产品核心功能达标,是判定产品是否符合临床使用需求的关键。
4. 环境可靠性检测:通过高低温、湿热、振动、冲击等试验,模拟产品运输、仓储、临床使用场景,验证产品结构、性能稳定性,规避环境应力导致的设备故障、参数漂移问题。
创京检测全覆盖以上核心检测项目,自有实验室自主完成试验,无外包分包,出具的CMA报告可直接用于医疗器械首次注册与变更申报,数据完整可溯源,满足药监核查要求。
医疗器械首次注册检测,是产品从未上市到合法上市的法定前置流程,要求全项目合规检测,无特殊豁免情形。针对产品技术要求中列明的所有安全、性能、可靠性指标,必须逐项完成测试,出具完整的CMA检测报告。
首次注册检测无简化流程,需严格按照现行有效标准执行,重点核查标准版本有效性、项目完整性、试验工况合规性。很多初创企业因标准选用老旧、项目漏测、性能指标设置不合理,导致注册发补。创京检测技术团队可提前协助企业梳理产品技术要求,核对最新检测标准,优化检测方案,从源头规避注册风险,提升一次性通过率。
相较于首次注册全项检测,医疗器械变更检测无需盲目全项复测,核心遵循“变更什么、检测什么”的原则,根据变更类型、变更影响范围判定检测要求,也是企业最容易踩坑的环节。医疗器械变更分为许可事项变更与登记事项变更,两类变更检测要求截然不同。
1. 登记事项变更(无需检测):仅涉及文字性、备案信息变更,不改变产品结构、性能、安全指标,无需补充检测报告。常见场景:企业名称、注册地址、生产地址文字变更、说明书非技术内容微调等。
2. 许可事项变更(按需针对性检测):涉及产品技术参数、结构、关键元器件、技术要求、标准更新等核心改动,必须针对受影响项目补充检测。例如关键电气元器件更换、外壳结构改动、产品性能参数调整、执行标准升级、新增型号规格等,需复测对应的安规、EMC或性能项目。
根据最新审评规范,若新增型号可被原有典型型号覆盖,且核心安全、性能指标无差异,可豁免部分项目检测。创京检测可针对各类变更场景,为企业提供免费合规评估,精准判定所需检测项目,避免盲目全项复测增加成本,同时杜绝漏测导致的申报驳回。
检测范围不同:首次注册为全项目检测,无豁免;变更检测为针对性局部检测,仅复测变更影响的项目,合规前提下可最大程度节省时间与成本。
审评标准不同:注册检测严格执行全套新标准;变更检测在不涉及新强制标准时,可沿用原合规体系,仅验证变更部分符合性,若涉及标准更新,需全部符合现行新标准。
送检避坑核心:严禁盲目省略变更检测项目,结构、电路、关键器件的微小改动,都可能影响安规、EMC性能,漏测极易引发后续核查风险;同时杜绝过度检测,无需对无关联项目重复测试。创京检测依托多年医械检测经验,精准匹配变更检测规则,定制轻量化检测方案,兼顾合规性与性价比。
医疗器械常规检测以安规、EMC、专项性能、环境可靠性为核心,首次注册需完成全项目检测,而变更检测无需一刀切复测,根据变更类型、影响范围针对性检测即可。精准区分注册检测与变更检测的合规要求,既能规避审评发补风险,又能有效控制检测成本、缩短申报周期。创京检测深耕医械检测领域,凭借CMA/CNAS双资质、自有实验室和专业技术团队,可为企业提供首次注册、各类变更检测一站式合规服务,精准匹配审评要求,助力产品快速合规申报。
⚠️内容仅供参考。 请读者自行判断信息的准确性和适用性。 如发现内容有误,欢迎通过平台反馈
微信二维码
服务热线