扫一扫咨询详情

全国咨询热线:
13301611026 021-62960601
扫一扫咨询详情
全国咨询热线:
13301611026 021-62960601
联系热线
三类医疗器械属于国内最高风险等级医疗器械,进口三类医疗器械想要进入中国市场销售使用,必须完成国家药监局的进口产品注册。整个注册流程复杂严苛,其中三类医疗器械产品检测是不可或缺的重要环节。很多境外企业以及国内进口代理人,对进口三类器械注册流程、型式检验要求、资料准备等方面不甚了解,容易出现项目延期、发补整改等情况。创京检测结合医疗器械法规和项目实操经验,梳理三类进口医疗器械注册整体流程,解析产品检测相关合规要求,帮助企业做好项目规划。
进口三类医疗器械注册由**国家药品监督管理局**受理审评,不同于国产二类交由省级药监局办理。整套注册主要步骤:确定国内代理人、确认原产国产品资质、制定产品技术要求、开展产品注册检测、完成风险管理、临床评价资料整理、全套注册资料汇编、向国家药监局提交注册申请、技术审评、现场核查(如需要)、审评通过后取得进口医疗器械注册证。
需要注意,境外企业不能直接向中国药监局递交申请,必须指定符合法规要求的国内代理人,代理人承担注册资料递交、接收审评意见、后续变更维护等相关职责。很多企业会存在误区,认为拿到海外市场证书就可以直接在中国申报注册。海外认证证书不能替代中国注册,也不能直接替代国内的注册检测报告。创京检测提醒企业,海外测试报告仅可作为参考材料,是否可以采信需要国家药监局审评确认,不能直接拿来用于注册申报。
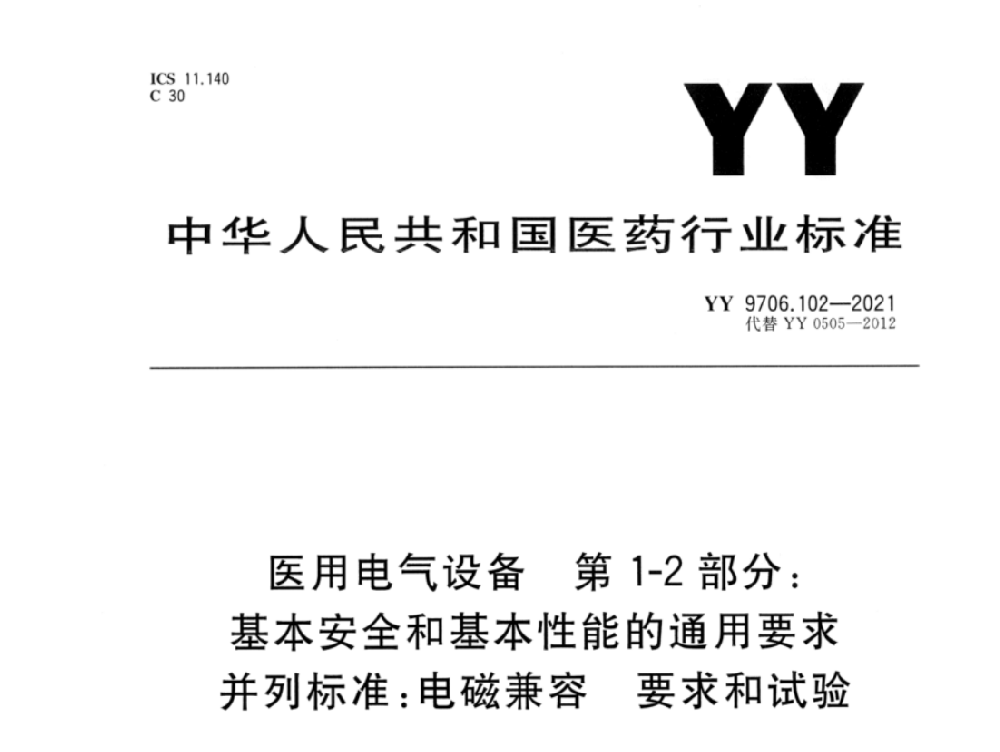
三类医疗器械注册一般需要型式检验报告,进口产品同样适用该要求。型式检验依据中国的国标、行标以及企业编制的**产品技术要求**开展测试。有源产品覆盖电气安全、EMC电磁兼容、性能项目;无源器械重点做理化、材料、生物相容性、包装与稳定性;植入类器械生物相容性是核心重点项目。
检测可以选择国内具备CMA、CNAS资质实验室完成测试。部分企业希望直接使用原产国检测报告,根据现行法规,海外报告并不自动采信。如果计划采用境外实验室报告,需要满足药监局关于境外实验室采信的相关条件,门槛较高,大多数进口三类项目选择在国内完成注册检测。创京检测可承接三类医疗器械产品检测业务,按照产品技术要求开展型式检验,出具检测报告供企业注册申报使用。
测试周期和费用主要取决于产品本身复杂程度。植入器械、高风险有源设备、IVD三类试剂,检测项目多,试验周期长;简单三类耗材相对周期短一些。另外,产品规格单元划分也会影响样品数量,如果一个注册单元包含多型号规格,需要确认代表性样品,确定送样方案。
还有一个关键点,送检样品应当与后续拟进口上市产品保持一致,硬件、材料、软件版本不得随意改动。一旦样品发生重大变更,有可能需要重新进行检测。创京检测会协助企业梳理送样方案,明确检测项目清单,评估测试周期,给到企业参考方案。
创京检测总结行业常见踩坑问题。第一,误认为欧盟CE、FDA证书等同于中国注册证,直接递交海外全套资料;第二,默认国外实验室报告可以直接用于国内注册,未做采信评估;第三,送样产品和实际量产进口产品不一致,后续审评发补;第四,忽视产品技术要求编写质量,指标缺失、引用标准版本过时,造成检测无法正常开展;第五,只重视检测环节,忽略临床评价、风险管理资料,审评阶段大量发补拉长整体周期。
作为第三方医疗器械检测机构,创京检测熟悉三类医疗器械法规要求,面向国产以及进口医疗器械企业提供注册型式检验服务。可以配合进口企业以及国内代理人完成前期项目评估,协助核对产品技术要求,制定送样方案,开展全项目检测,出具合规检测报告。
我们专注检测业务,不做注册代理代办服务。针对测试过程出现不合格项,可以提供技术层面的答疑指导。帮助企业把检测环节风险提前化解,配合企业推进国家药监局三类进口医疗器械注册工作,助力境外产品合规进入中国市场。
⚠️内容仅供参考。 请读者自行判断信息的准确性和适用性。 如发现内容有误,欢迎通过平台反馈
微信二维码
服务热线