扫一扫咨询详情

全国咨询热线:
13301611026 021-62960601
扫一扫咨询详情
全国咨询热线:
13301611026 021-62960601
联系热线
随着国内医疗器械出海趋势加剧,三类医疗器械作为欧盟MDR法规下风险等级最高的产品品类,CE注册成为进入欧盟市场的必备准入资质。不同于普通低风险器械,三类医疗器械CE注册流程严苛、审核标准极高,必须依托合规的第三方检测报告作为核心技术支撑。很多出海企业常因不熟悉MDR法规要求、检测项目缺失、报告不合规,导致CE注册受阻、项目延期。创京检测深耕医疗器械检测与出海合规领域,结合欧盟最新MDR法规,全面解读三类医疗器械CE注册流程、必备检测项目及合规要点,助力企业顺利打通欧盟市场准入通道。
目前欧盟医疗器械合规执行MDR 2017/745新规,彻底取代旧版MDD指令,对高风险三类医疗器械实施全流程严格监管。三类医疗器械涵盖心脏支架、人工植入器械、心脏起搏器、高端有源诊疗设备等,直接作用于人体核心部位、支撑或维持生命,风险等级最高。在CE注册体系中,三类器械禁止自我声明合规,必须经由欧盟公告机构(Notified Body)全程介入审核,完成质量管理体系审核、技术文件评审、产品符合性检测,方可获批CE标识。
整套CE注册核心逻辑,是以产品合规检测数据为基础,搭建完整技术文件体系,通过公告机构严苛审核。相较于一、二类器械,三类器械审核周期更长、资料要求更细致、检测标准更严苛。创京检测提醒出海企业,国内检测报告与欧盟CE注册检测标准存在差异,需针对性匹配MDR法规要求,定制专属检测方案,避免标准不符导致注册失败。
结合欧盟法规及行业实操经验,三类医疗器械CE注册分为五大核心环节,环环相扣、缺一不可。首先是产品分类判定,严格依据MDR法规界定产品风险等级,确认三类器械合规路径;其次是产品合规检测,依据欧盟协调标准完成全项目检测,出具合规检测报告;再次是搭建技术文件体系,包含风险分析、性能报告、临床评价、标签说明书、检测数据等全套资料;然后是公告机构审核,涵盖体系审核、技术文件评审、抽样核验;最后是签署符合性声明、加贴CE标识,完成市场准入备案。
其中,产品检测是整个注册流程的基石,所有技术文件、审核评审均以真实合规的检测数据为依据,检测不合格或项目缺失,会直接导致公告机构审核驳回。创京检测可精准对标欧盟MDR协调标准,为企业提供三类医疗器械专项CE注册检测服务,保障检测数据完全适配公告机构审核要求。
三类医疗器械CE注册检测围绕产品安全、性能、生物相容性、环境适应性等维度开展全覆盖测试,核心项目分为四大板块,全面满足欧盟准入标准。
第一,生物相容性检测。作为植入、接触人体三类器械的核心必测项目,依据ISO 10993系列国际标准,开展细胞毒性、皮肤刺激、致敏、血液相容性、植入毒性等深度测试,杜绝产品对人体产生不良反应,是MDR法规重点核查项目。
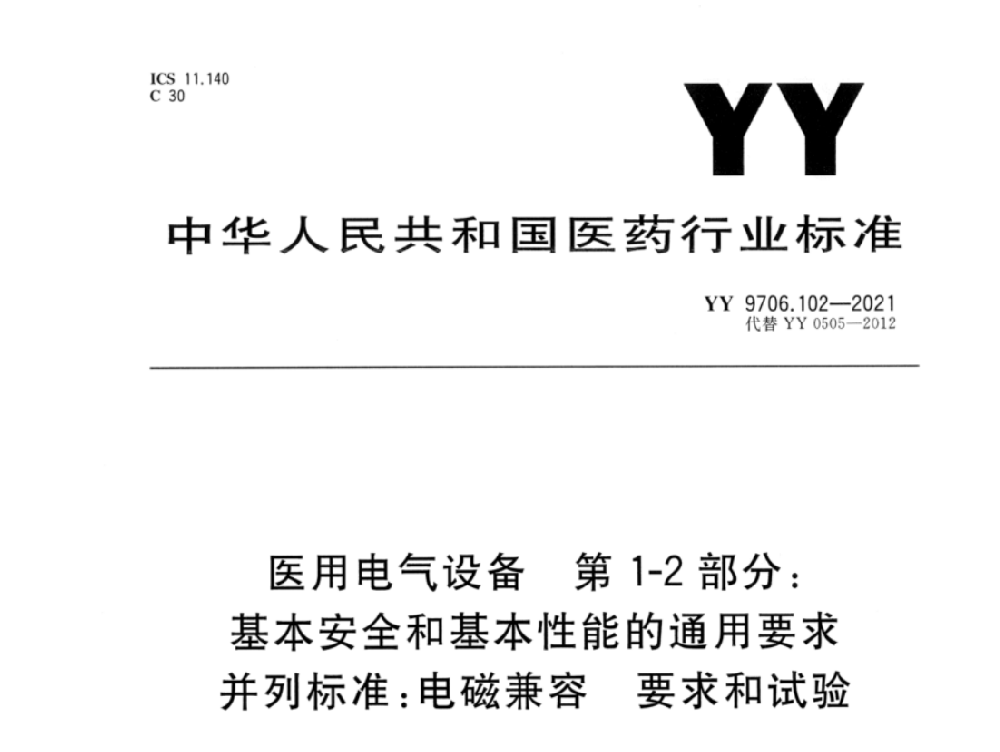
第二,安全与电磁兼容检测。有源三类器械需依据IEC 60601医用电气安全系列标准、EMC电磁兼容标准,完成电气安全、辐射抗扰、传导干扰等测试,保障设备在医用环境下稳定运行,无安全隐患、无电磁干扰风险。
第三,理化与性能检测。针对器械材质、结构、尺寸、密封性、耐腐蚀性、稳定性等指标开展测试,验证产品基础性能、使用寿命、储存运输稳定性,确保产品符合设计及临床使用要求。
第四,专项与可靠性检测。包含灭菌有效性、包装完整性、有效期验证、软件可靠性测试等,适配植入器械、智能医疗设备的专项合规要求,全方位保障产品质量合规。
在长期服务出海企业的过程中,创京检测总结出行业高频误区。部分企业混淆国内注册检测与CE检测标准,直接使用国内检测报告申报CE,因标准不匹配被驳回;还有企业删减检测项目、简化测试流程,导致技术文件数据缺失;部分企业忽视临床评价与检测数据的关联性,数据前后矛盾,审核不通过;另有企业选错检测机构,无国际标准检测能力,报告不被欧盟公告机构采信。这些问题会大幅延长注册周期,增加企业合规成本。
作为专业的医疗器械合规检测机构,创京检测深耕三类医疗器械CE注册检测领域,熟练掌握欧盟MDR法规及ISO、IEC系列国际标准,可一站式承接三类器械全项目CE合规检测业务。团队具备丰富的出海检测实操经验,可协助企业梳理检测项目、规避标准误区,精准匹配公告机构审核要求。
机构依托标准化实验室,严格按照国际标准开展全项测试,出具的检测报告数据真实、逻辑严谨、认可度高,可完美支撑三类医疗器械CE注册、技术文件评审与欧盟市场准入。未来,创京检测将持续优化出海合规服务体系,为国内医疗器械企业出海欧盟市场保驾护航,助力产品高效合规开拓国际市场。
⚠️内容仅供参考。 请读者自行判断信息的准确性和适用性。 如发现内容有误,欢迎通过平台反馈
微信二维码
服务热线