扫一扫咨询详情

全国咨询热线:
13301611026 021-62960601
扫一扫咨询详情
全国咨询热线:
13301611026 021-62960601
联系热线
三类医疗器械是我国风险等级最高的医疗器械品类,涵盖植入人体、维持生命、高风险诊疗类设备与耗材,依据《医疗器械监督管理条例》,无论境内生产还是境外进口,均必须完成国家级注册审批后方可上市流通。很多企业在申报过程中,容易混淆三类医疗器械进口注册与境内产品注册的流程、资料差异,同时对三类产品强制注册检测的合规标准把握不准,导致审评发补、项目延期。创京检测依托多年医疗器械合规服务经验,系统梳理境内、进口三类器械注册规则、核心流程及检测合规要点,帮助企业高效推进注册工作。
根据最新《医疗器械注册与备案管理办法》规定,三类医疗器械实行最严格的国家级注册管理制度,区别于一类备案、二类省级注册,境内三类器械、进口三类器械统一由国家药品监督管理局(NMPA)负责受理、技术审评与审批发证,准入门槛高、审核标准严苛。
其中,境内三类医疗器械注册由国内注册人直接提交申请;进口三类医疗器械注册,境外企业不得直接申报,必须指定国内合法企业法人作为境内代理人,负责资料递交、审评对接、后续监管对接等全流程工作。创京检测提醒企业,两类注册路径的监管主体一致,但资料要求、前置条件、检测采信规则存在明显差异,需针对性筹备合规资料与检测报告。
境内三类医疗器械注册流程体系完善,核心分为五大关键阶段,检测环节贯穿全程,是审评核心依据。首先是产品定型与技术要求编制,依据国标、行标制定合规产品技术要求,明确性能、安全、检测指标;其次是核心注册检测环节,必须委托具备CMA、CNAS资质的第三方机构完成全项目型式检验,出具合规检测报告;再次是临床试验与评价,高风险三类器械需按规定完成临床试验审批及试验工作;随后汇总风险管理、说明书、体系文件等全套资料提交NMPA申报;最后经过技术审评、现场核查,审批通过后获取三类医疗器械注册证。
整套流程中,注册检测是前置硬性条件,无合规全项检测报告,申报将直接不予受理。创京检测可承接境内全品类三类医疗器械注册检测业务,覆盖有源、无源、植入类、IVD试剂等产品,严格对标国标行标,出具适配国家级审评的合规检测报告。
相较于境内产品,三类进口医疗器械注册有专属合规要求。首先,必须提供产品原产国上市证明文件,证明产品在境外合法上市,仅创新类未上市医疗器械可豁免该资料;其次,需确认境内代理人资质,完成代理人备案与授权公证;同时,境外原有检测报告、试验数据不能直接替代国内注册检测报告,需经国内法规对标核验,多数情况需补充或重做国内全项目注册检测。
进口三类器械审评重点核查境外产品与国内送检样品一致性、标准适配性、安全有效性,对数据完整性、试验规范性要求极高。很多进口企业因海外标准与国内YY、GB标准不匹配,导致原有报告不被采信,延误注册进度。创京检测熟悉进口三类器械注册检测差异,可协助企业对标国内法规标准,补齐检测项目,规避标准不符、报告无效等问题。
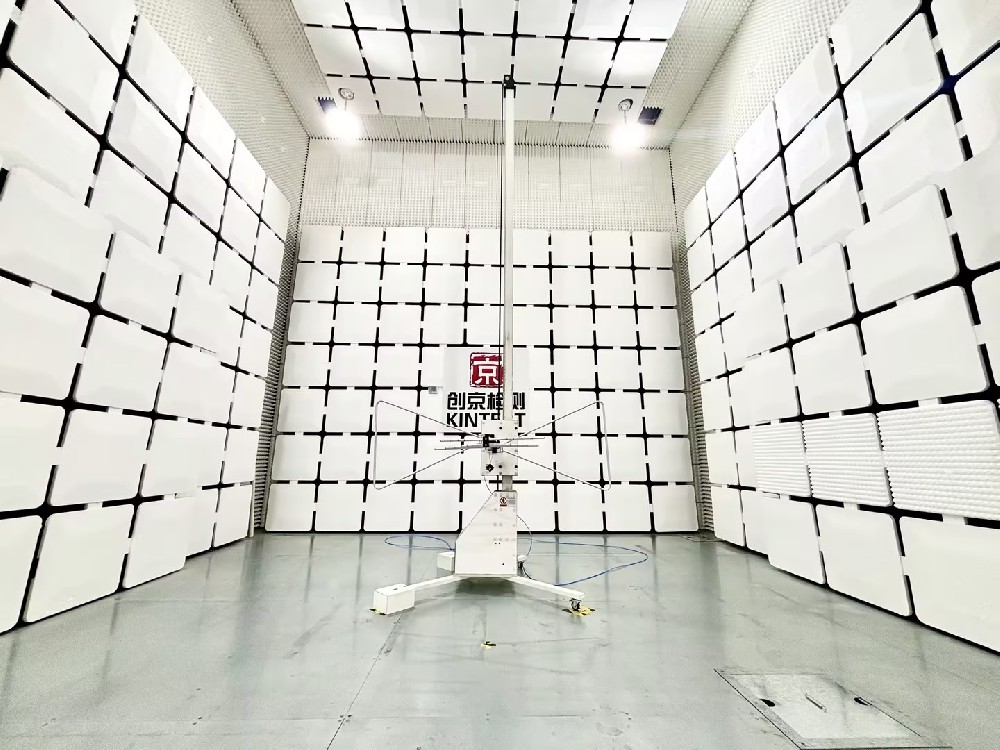
无论是境内还是进口三类器械注册,注册检测均为核心刚需,检测项目根据产品品类全覆盖定制。植入类三类器械重点开展生物相容性、植入试验、血液相容性、灭菌验证、稳定性检测;有源三类设备需完成医用电气安全、EMC电磁兼容、软件可靠性、整机性能检测;三类IVD试剂需开展精准度、特异性、稳定性、抗干扰等专项检测。
所有检测必须严格依据国内现行有效标准,检测机构需具备对应项目CMA资质,超范围检测、老旧标准检测、项目漏检的报告均无法通过NMPA审评。创京检测拥有完备的实验室资质与试验能力,可一站式完成三类器械全项目注册检测,同步提供标准核对、项目梳理、整改答疑等增值服务。
结合大量实操案例,创京检测总结行业常见合规误区:混淆境内与进口注册资料要求,导致资料缺失;直接采信海外检测报告,未做国内标准适配;检测项目不全、标准版本过时,引发审评发补;忽视样品一致性,送检样品与量产产品存在偏差。以上问题会大幅拉长注册周期,增加合规成本。
建议企业提前规划流程,区分产品注册类型,优先完成合规注册检测,提前开展预检排查问题,严格把控样品、标准、资料一致性,从源头规避注册风险。
作为专业合规的医疗器械检测机构,创京检测深耕三类医疗器械检测与注册合规领域,熟练掌握境内、进口三类器械注册审评细则与检测标准。可提供前期项目评估、技术要求梳理、全项目注册检测、报告审核答疑、合规整改指导一站式服务。全程严格遵循NMPA审评要求,保障检测报告真实、合规、有效,助力境内及进口三类医疗器械企业高效完成国家级注册,实现产品合规上市。
⚠️内容仅供参考。 请读者自行判断信息的准确性和适用性。 如发现内容有误,欢迎通过平台反馈
微信二维码
服务热线