扫一扫咨询详情

全国咨询热线:
13301611026 021-62960601
扫一扫咨询详情
全国咨询热线:
13301611026 021-62960601
联系热线
三类有源医疗器械属于国内风险等级最高的医用电气设备,多为维持生命、植入人体、高精密诊疗类设备,包含心脏起搏器、高端影像设备、手术治疗设备、植入式有源器械等。根据《医疗器械监督管理条例》规定,三类有源器械必须通过国家药监局(NMPA)注册审批,方可合法上市销售。在整套注册流程中,三类医疗器械注册送检是核心前置硬性条件,也是审评通过率的关键。创京检测深耕有源医疗器械检测合规领域,结合最新法规标准,完整梳理三类有源医疗器械注册全流程与送检实操规范,帮助企业高效推进项目落地。
不同于二类有源器械省级注册、一类器械备案管理,三类有源医疗器械统一实行国家级严格注册管理制度,由国家药监局统一受理、技术审评、审批发证,审核标准严苛、流程体系完善。因其具备通电工作、直接参与重症诊疗、维持生命体征等特性,设备电气安全、电磁兼容、运行稳定性直接关系患者生命安全,因此注册检测项目更多、试验标准更严格。
法规明确要求,三类有源器械注册必须提交具备CMA资质第三方机构出具的全项目检测报告,企业自检报告不予认可。同时部分高风险三类有源器械需前置完成临床试验审批,方可开展临床试验工作。创京检测提醒企业,三类有源器械注册周期长、合规门槛高,务必提前规划送检、研发、临床、申报全流程节点。
三类有源医疗器械注册流程环环相扣,核心分为六大关键阶段,送检环节贯穿全程,是衔接研发与申报的核心枢纽。
第一,产品定型与技术要求编制。企业完成样机研发定型,依据GB9706、YY9706系列有源器械标准,编制合规的产品技术要求,明确性能、安全、EMC、软件等全部检测指标。
第二,注册送检与型式检验。委托正规第三方机构完成全项目注册检测,出具合格检测报告,这是后续临床评价与注册申报的前置必备条件。
第三,临床评价与试验。高风险三类有源器械需按法规完成临床试验审批,开展临床试验;符合豁免条件的可采用同品种比对路径完成临床评价。
第四,全套资料汇编。整合风险分析、检测报告、临床资料、说明书、体系文件、软件文档等全套注册资料。
第五,NMPA申报与技术审评。提交资料至国家药监局,进入法定技术审评阶段,应对审评发补答疑。
第六,核查与发证。通过技术审评及体系核查后,获取三类医疗器械注册证。
三类有源器械送检区别于无源器械,检测重点聚焦电气安全与电磁兼容,搭配性能、软件、稳定性等全维度项目,缺一不可。
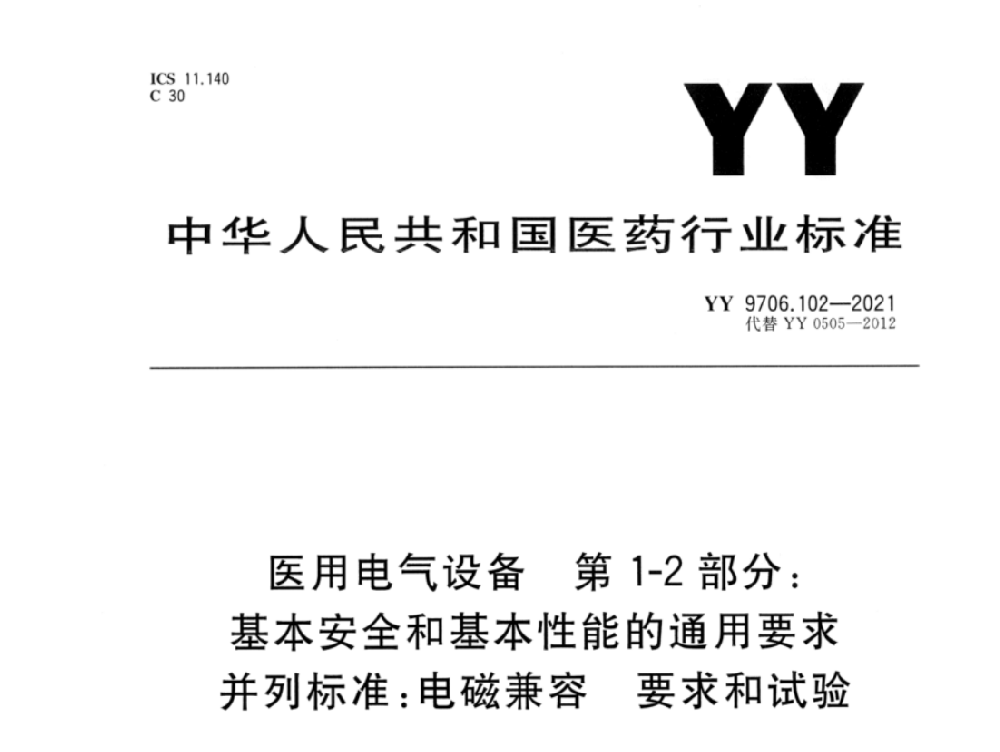
核心必测项目包含:医用电气安全全套项目(GB9706系列),杜绝漏电、过热、机械危险等安全隐患;电磁兼容EMC全项测试(YY9706.102),验证设备抗干扰能力与电磁发射水平,适配医院复杂电磁环境;产品整机性能测试,保障诊疗精度与功能达标;医疗器械软件测试,依据IEC62304标准验证软件可靠性、容错性;同时包含环境适应性、稳定性、包装完整性等配套项目。
创京检测具备三类有源医疗器械全项目检测资质,可一站式完成电气安全、EMC、软件、性能全套注册检测,出具合规CMA检测报告,完全适配NMPA审评要求。
三类有源器械送检有严格的实操规范,直接影响报告有效性与注册进度。首先,送检样机必须与后续量产、申报版本完全一致,硬件结构、电路设计、软件版本不得私自变更;其次,需严格按照注册单元划分送样,多型号产品需确认代表性样机,避免漏测、错测。
同时,送检前需完成技术要求核对,确保检测依据为现行有效标准,杜绝老旧标准、指标缺失等问题。针对大型无法搬运的有源设备,可评估现场检测方案,规避样机转运损坏、精度偏差等问题。创京检测可提供送检前预检评估、技术要求梳理、项目清单核对服务,提前排查产品隐患,大幅降低复测、补测概率。
结合大量实操案例,创京检测总结行业高频误区:部分企业简化检测项目,遗漏EMC、软件测试等关键项目,导致审评驳回;选用无完整资质机构检测,报告不被NMPA采信;送检样机与量产版本不一致,引发发补整改;标准选用老旧、技术要求指标模糊,无法通过审评。
建议企业优先把控检测合规性,不盲目追求低价与周期,提前预留复测缓冲时间,严格匹配最新法规标准,从源头规避注册风险,保障项目稳步推进。
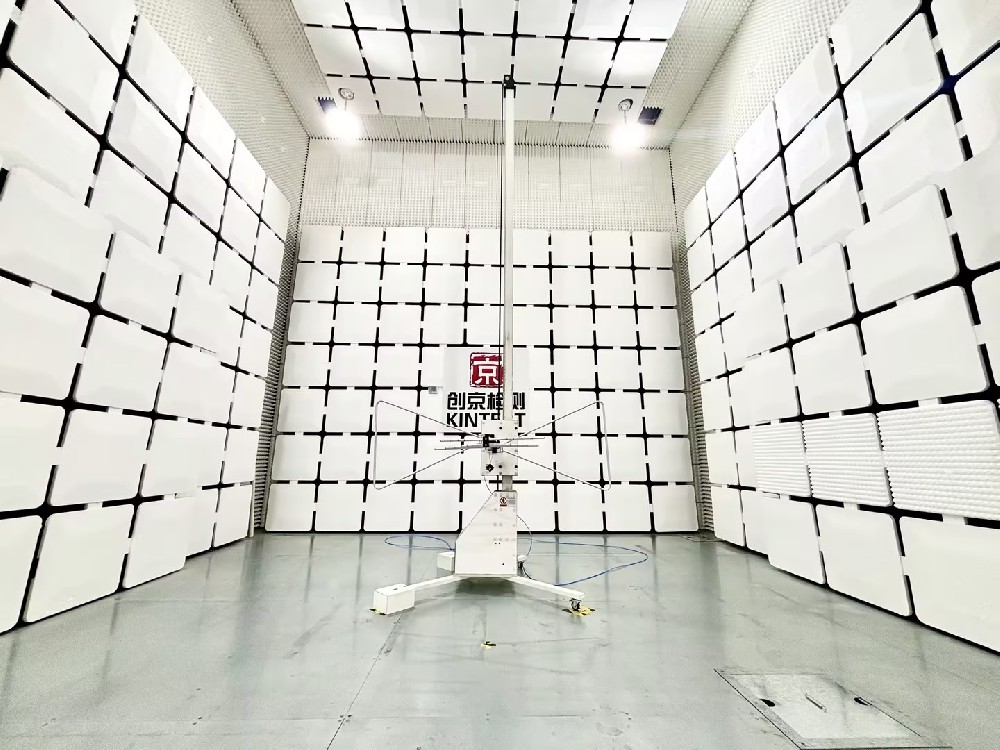
作为专业合规的医疗器械第三方检测机构,创京检测深耕三类有源器械检测领域,熟悉NMPA注册审评细则与有源器械检测标准。可提供项目评估、技术要求梳理、全项目注册检测、报告审核答疑、整改指导一站式服务。依托自有实验室与专业技术团队,高效完成各类高端有源三类器械检测,出具合规有效的检测报告,助力企业缩短注册周期,实现产品合规上市。
⚠️内容仅供参考。 请读者自行判断信息的准确性和适用性。 如发现内容有误,欢迎通过平台反馈
微信二维码
服务热线