扫一扫咨询详情

全国咨询热线:
13301611026 021-62960601
扫一扫咨询详情
全国咨询热线:
13301611026 021-62960601
联系热线
医疗器械出口欧盟,需要按照 MDR(EU)2017/745 法规完成 CE 认证,是产品进入欧盟市场的法定准入要求。很多医疗器械生产企业在启动出口项目时,最关心两大问题:医疗器械 CE 认证整体费用以及去哪里找靠谱的第三方医疗器械检验机构。创京检测作为专业第三方医疗器械检测服务商,具备有源医疗器械安规、EMC、性能测试能力,可提供医疗器械预测试、整改、技术文件辅导、公告机构对接一站式 MDR CE 配套检验服务,助力国内医械企业合规出海欧盟。
医疗器械 CE 认证没有统一固定报价,整体费用跨度较大,主要由产品风险等级、产品类型、检测项目、技术文件完善程度、认证路径共同决定。创京检测会先提供免费前期产品评估,梳理产品类别与所需测试项目,给出清晰透明报价,无隐形收费。
产品风险等级(MDR 分类)
Ⅰ 类低风险器械:如普通医用耗材、非侵入式无源器械,一般采用自我声明 DoC 模式,费用偏低,主要包含产品测试、技术文件 TCF 编制、风险管理文件等相关费用。
Ⅱa、Ⅱb 类中风险器械:有源医疗设备、侵入式耗材,除实验室检测外,需要公告机构介入审核,费用明显高于 Ⅰ 类产品。
Ⅲ 类高风险器械:植入类、生命支持类医疗器械,流程复杂,包含全套检测、临床评价、公告机构审核、体系审核,整体成本最高。
有源 / 无源医疗器械差异有源医疗器械(监护仪、呼吸机、理疗设备、超声设备等),需要做IEC 60601-1 医用安规、IEC 60601-1-2 医用 EMC,部分产品还有专用特殊标准,检测项目多,测试费用更高; 无源医疗器械(纱布、一次性耗材等),无需电气安全与 EMC 测试,更多做理化、微生物、生物相容性等项目,检测成本相对更低。
产品测试与整改情况样机一次性完成检测,仅收取基础检测费用;产品测试出现不合格,需要整改、复测,会产生复测费用。创京检测可提供医疗器械 EMC、安规专项整改服务,提前排查问题,减少复测成本。
配套技术服务内容MDR CE 认证不只是实验室测试,还包含风险管理、临床评价、技术文件 TCF 编写、SSCP 安全与临床性能摘要、ISO13485 体系辅导、公告机构对接等。企业自身文档完善度,直接影响整体服务价格。
重要提示:低价 MDR CE 认证风险极高。MDR 法规相比旧 MDD 指令要求大幅提升,简易报告、不全的技术文件极易被欧盟海关扣留、平台下架,甚至召回产品。创京检测出具的医疗器械检测报告,满足欧盟公告机构审核要求,支持 MDR 技术文件评审。
创京检测可承接有源、无源医疗器械的配套检验项目,为 MDR CE 认证提供合规检测数据:
医用电气安规 IEC 60601-1:防触电、温升、绝缘、接地、故障条件安全评估;
医用电磁兼容 IEC 60601-1-2:EMI 电磁发射、EMS 电磁抗扰(静电、浪涌、脉冲群、射频等);
产品专用特殊标准(如各类治疗、诊断设备专项标准);
环境可靠性、性能测试。
理化性能、微生物限度、无菌检测、包装完整性、生物相容性评价、材料化学表征等。
风险管理文件(RMF)、技术文件 TCF 编制、临床评价报告、ISO13485 体系辅导。
创京检测专注医疗器械第三方检验服务,熟悉 MDR 法规、医用安规与医用 EMC 标准,为医疗器械厂商提供全流程检测配套服务:
免费前期评估:工程师评估产品,判定 MDR 产品分类、适用标准,出具项目方案与详细报价;
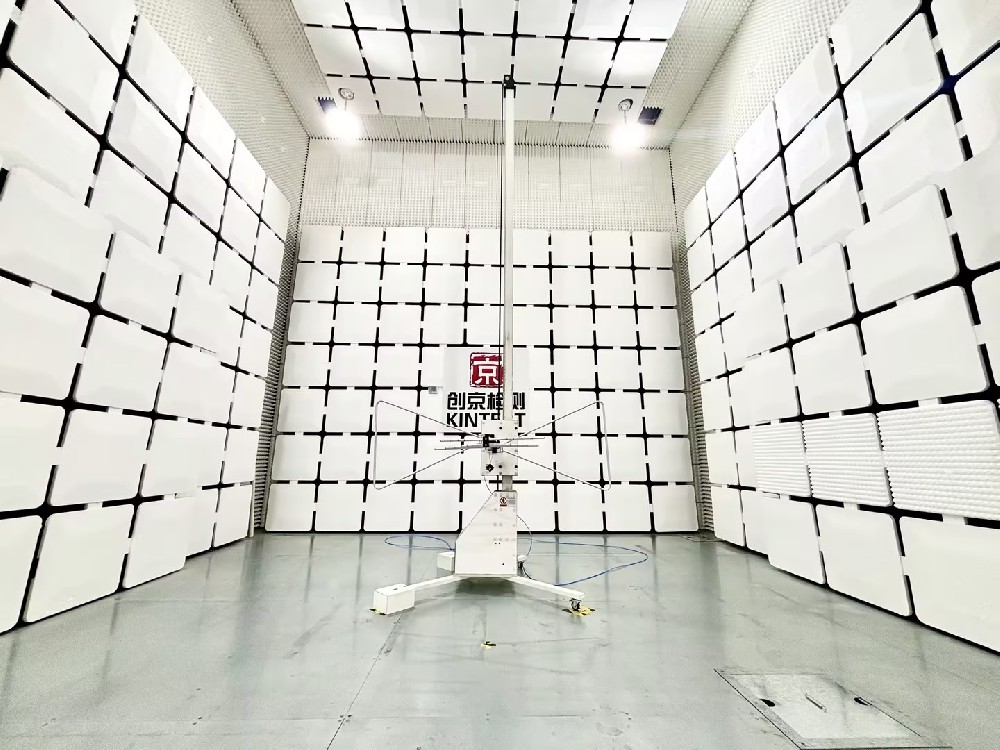
医疗器械专项实验室:可开展医用 EMC、医用安规预测试与正式测试,提前识别产品缺陷;
专项整改能力:针对医用 EMC 超标、安规不合格提供电路、结构整改方案,提升一次性通过率;
MDR 技术文件辅导:协助企业完成风险管理、技术文件、临床评价资料编制,对接公告机构审核;
全品类覆盖:支持有源医疗设备、康复器械、体外诊断设备、医用耗材等多品类医疗器械检测;
报告合规有效:检测报告符合 MDR 法规要求,可用于公告机构评审、欧盟清关、跨境平台审核。
产品评估,确定 MDR 分类、适用标准、合规路径;
样品送检,完成第三方实验室检测(安规、EMC、理化、生物等);
编制全套技术文件 TCF、风险管理、临床评价;
公告机构审核(Ⅰ 类除外);
审核通过,签署 DoC 自我声明,加贴 CE 标识,产品可出口欧盟。
医疗器械 MDR CE 认证费用受产品风险等级、有源无源、检测项目、技术文件质量多方面影响,不能单纯比价,优先关注检测机构的医疗器械专业能力与报告合规有效性。创京检测作为专业医疗器械第三方检验机构,提供医疗器械检测、产品整改、MDR 技术资料辅导一站式服务,帮助医疗器械企业高效完成 CE 认证,安全进入欧盟市场。
⚠️内容仅供参考。 请读者自行判断信息的准确性和适用性。 如发现内容有误,欢迎通过平台反馈
微信二维码
服务热线