扫一扫咨询详情

全国咨询热线:
13301611026 021-62960601
扫一扫咨询详情
全国咨询热线:
13301611026 021-62960601
联系热线
医疗器械进入欧盟市场必须符合欧盟医疗器械法规(MDR,EU 2017/745)并加贴CE标志。核心逻辑是:一次测试同时支撑国内注册与CE合规——依托CNAS国际互认(ILAC-MRA)资质的实验室同步输出IEC/EN标准测试底稿,可避免重复检测,节省大量时间与费用。
CE认证是欧盟对产品安全合规的强制性符合性评估制度。医疗器械CE认证的法规依据是欧盟医疗器械法规MDR(Regulation EU 2017/745),该法规已全面替代原MDD指令(93/42/EEC)。加贴CE标志意味着产品符合欧盟基本安全和性能要求,可在欧盟经济区自由流通。
- 公告机构(NB)审查更严:临床证据要求显著提高,技术文档评审深度增加;
- 分类更细:部分软件、可重复使用手术器械分类上调;
- 上市后监管(PMS/PMCF)强化:要求持续收集临床与市场数据;
- 经济运营者义务明确:进口商、分销商责任写入法规。
CE认证需要做哪些测试?
医疗电气设备CE认证的技术核心与国内注册检验高度重叠,主要测试包括:
测试领域 | 欧盟标准 | 国内对应 |
电气安全 | IEC/EN 60601-1 | GB 9706.1—2020 |
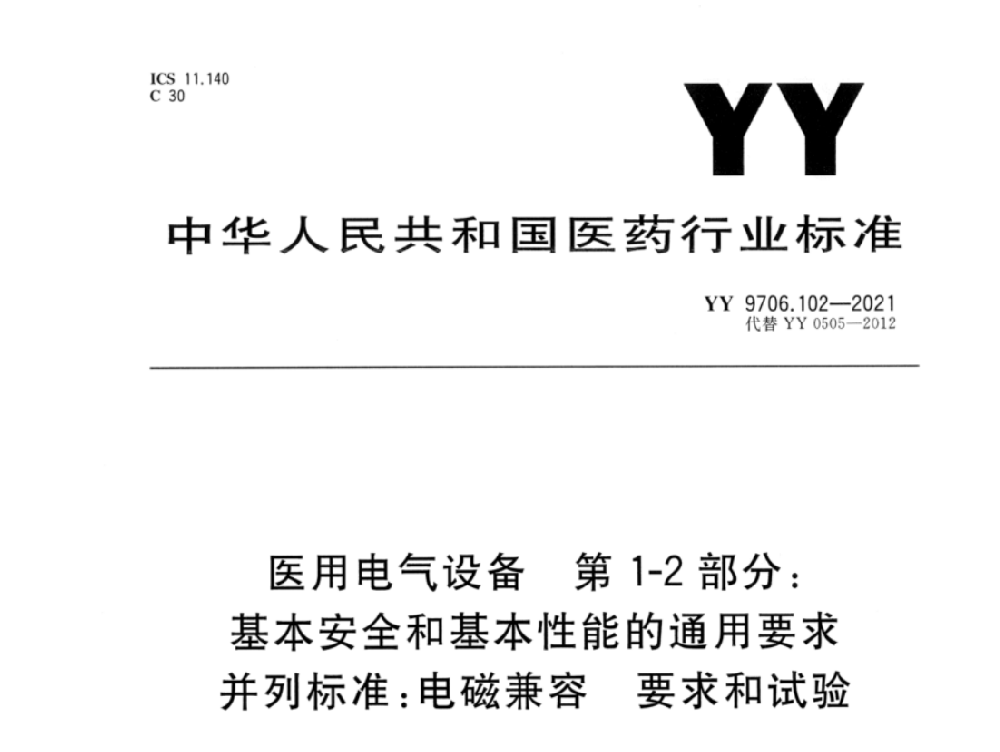
电磁兼容 | IEC/EN 60601-1-2 | YY 9706.102—2021 |
报警系统 | IEC 60601-1-8 | YY 9706.108系列 |
可用性 | IEC 62366-1 | YY/T 1474 |
除测试外,CE合规还需要:技术文档(TCF)、符合性评估路径选择(I类、IIa、IIb、III类路径不同)、临床评价报告(CER)、欧盟授权代表(EC REP)、符合性声明(DoC)。
关键在于实验室的CNAS国际互认资质(ILAC-MRA)。具备该资质的实验室按IEC/EN标准出具的测试数据,可被欧盟公告机构认可,避免国内注册测一遍、CE再测一遍。创京检测的实践路径是:
1. 研发阶段:同步按GB 9706.1—2020与IEC/EN 60601-1设计测试方案,识别标准差异项(如电压适用范围、插头要求、说明书语言);
2. 测试阶段:一次上机,双标准底稿同步输出,差异项单独补测;
3. 申报阶段:国内注册使用CMA报告,CE合规使用IEC/EN测试底稿与技术文档。
测试周期与国内注册检验相当(常规4—6周,视产品复杂度而定);从整体合规周期看,IIa类及以上产品还需加上公告机构技术文档评审与体系审核时间,通常为数月。建议出海企业在产品设计定型前即启动标准差异分析,避免"国内标准做完、欧标要求不同再改版"。
Q:CE认证是"证书"吗?
A:不是一张单独的证书概念。CE合规由符合性评估路径决定:II类及以上产品需公告机构签发符合性证书(EC Certificate),I类部分产品可由制造商自我声明(DoC)加技术文档支撑。
Q:MDR下测试报告必须由欧盟实验室出具吗?
A:不需要。公告机构认可具备ILAC-MRA国际互认资质的实验室测试数据,国内CNAS实验室(如创京检测)按IEC/EN标准出具的测试底稿可直接支撑CE技术文档。
Q:已取得国内注册证的产品做CE,测试可以复用吗?
A:可以复用大部分底稿。GB 9706.1—2020与IEC 60601-1高度等效,差异项(如额定电压、熔断器规格、标记语言)需针对性补测。
Q:软件类医疗器械CE有什么特殊要求?
A:除设备标准外,软件需满足IEC 62304(软件生命周期)与MDR对软件分类的要求,涉及网络安全的还要评估IEC 81001-5-01的适用性。
⚠️内容仅供参考。 请读者自行判断信息的准确性和适用性。 如发现内容有误,欢迎通过平台反馈
微信二维码
服务热线