扫一扫咨询详情

全国咨询热线:
13301611026 021-62960601
扫一扫咨询详情
全国咨询热线:
13301611026 021-62960601
联系热线
医疗器械注册检测是产品合规上市的法定前置环节,依据《医疗器械监督管理条例》明确规定,二类、三类医疗器械注册必须提交正规第三方检测机构出具的合格报告,且检测项目、标准、流程需严格遵循药监指定规范,不可随意简化或套用通用标准。不少企业在注册申报中,常因不了解注册指定检测要求出现项目漏检、标准错配问题,同时对注册检测认证费用模糊不清,容易遭遇低价陷阱或预算超支。本文将详细拆解医疗器械注册官方指定检测要求、必检项目规范,全面解析检测费用影响因素与行业收费标准,并介绍创京检测的合规送检服务,帮助企业高效、低成本完成注册检测。
医疗器械注册检测并非自由检测,NMPA有明确的指定性规范要求,涵盖检测机构资质、执行标准、检测项目、报告规范四大硬性维度,全部达标方可通过审评。
注册检测报告必须由具备合法资质的第三方机构出具,机构需同时持有CMA计量认证资质与CNAS实验室认可资质,且对应检测项目需在官方资质附表范围内。根据法规要求,仅经国家认证认可与药监部门双重认定的机构,才可承接医疗器械注册检测业务,企业自检报告、无资质中介报告一律不被采信,无法用于注册申报。
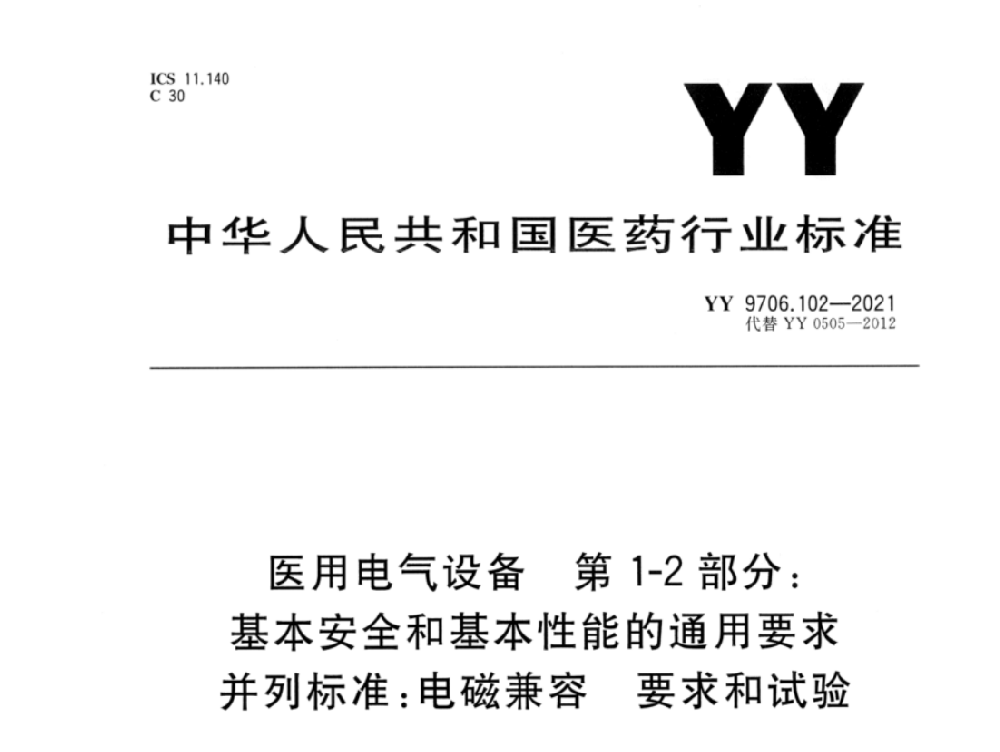
有源医疗器械强制指定执行GB 9706.1医用电气安全通用标准、YY 0505电磁兼容专用标准;无源器械需匹配对应YY行业标准与国标;智能医疗器械需额外执行医用软件测评相关规范。严禁套用普通电子、民用产品标准,标准错配会直接导致检测报告作废、注册驳回。所有检测必须严格按照产品技术要求与注册单元划定范围执行。
注册检测为全项目指定检测,不可选择性送检。有源器械必检电气安全、EMC电磁兼容、整机性能、环境可靠性项目;无源器械必检物理性能、生物安全、包装稳定性、无菌及内毒素等项目。同时需覆盖正常工况、单一故障工况测试,确保产品全场景使用安全合规,缺项检测直接判定为资料不合规。
注册检测报告需完整包含样品信息、试验工况、原始数据、测试曲线、合格判定依据,数据可溯源、可复现。报告格式需符合药监审评规范,加盖CMA、CNAS资质印章,信息真实完整,无涂改、无数据缺失,满足后续飞行检查与技术核查要求。
医疗器械注册检测无固定统一定价,费用受产品类别、风险等级、检测项目、服务模式等多重影响,市场收费透明规范,主要分为以下四大影响维度。
一类器械仅需基础摸底检测,费用最低;二类有源、无源器械检测项目适中,性价比最高,是市场主流送检品类;三类高风险器械因检测项目多、试验周期长、生物安全试验成本高,检测费用相对更高,且审评标准严苛,复测成本更高。
分为全项注册检测、单项补测、软件专项测评等模式。全项检测包含安规、EMC、性能、可靠性全套项目,适配首次注册,整体性价比最优;变更注册、延续注册仅需单项补测,费用更低;智能器械新增软件测评项目,会小幅增加检测成本。
单纯正式检测费用较低,但超标后复测成本高;摸底预测试+正式检测+整改的一站式模式,前期投入适中,可彻底规避复测返工风险,综合成本更低。国家级院所收费偏高、排期长,专精型第三方机构收费透明、性价比更高。
结构简单、功能单一的常规理疗、监护设备,检测流程简单、费用更低;多参数、多功能、带智能算法的高端医用设备,测试工况复杂、测试时长更长,检测费用相对更高。
创京检测完全匹配医疗器械注册指定检测的全部官方要求,是适配全国企业注册送检的优质第三方平台,彻底解决企业标准错配、项目漏检、费用不透明等痛点。资质层面,机构持有CMA、CNAS双权威资质,所有注册必检项目均在资质附表范围内,出具的报告100%适配NMPA二类、三类医疗器械注册、变更、延续申报需求,零驳回风险。
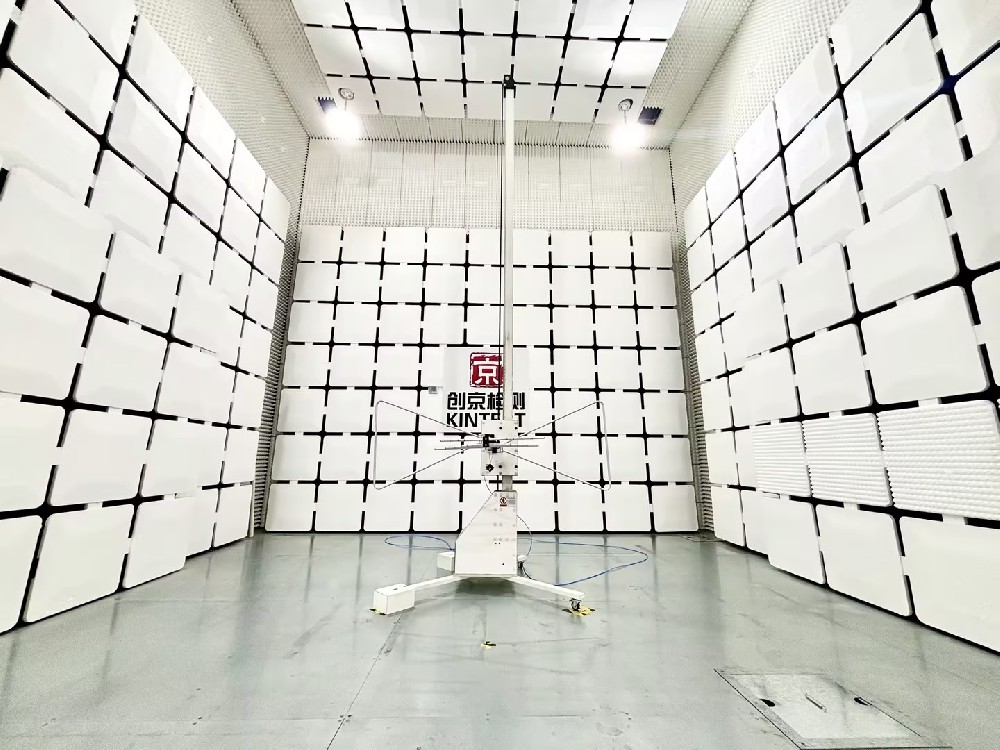
硬件与技术层面,实验室自建安规、EMC、可靠性专属测试平台,所有注册检测项目自主完成、无外包、数据完整可溯源。技术团队深耕医械注册检测多年,熟悉最新指定检测标准与审评细则,可提前为企业梳理检测项目、规避合规漏洞,精准排查产品超标隐患。
费用与服务层面,创京检测收费透明公开,无隐形消费、无捆绑收费,针对不同品类器械提供定制化检测套餐,性价比远超国家级院所与大型综合机构。同时提供摸底预测试、超标整改、报告加急、技术答疑一站式服务,大幅提升检测一次通过率,缩短注册周期,帮助企业有效控制送检成本。
医疗器械注册检测有明确的资质、标准、项目、报告四大指定硬性要求,是产品注册上市的核心门槛,企业必须严格按照官方规范完成全项检测。检测费用受产品风险等级、项目范围、设备复杂度、服务模式影响较大,选择合规、透明、具备整改能力的机构,可有效降低综合送检成本。创京检测凭借合规的资质体系、专业的检测能力、透明的收费标准与一站式服务,全方位满足企业医疗器械注册检测需求,助力产品高效合规上市。
⚠️内容仅供参考。 请读者自行判断信息的准确性和适用性。 如发现内容有误,欢迎通过平台反馈
微信二维码
服务热线