扫一扫咨询详情

全国咨询热线:
13301611026 021-62960601
扫一扫咨询详情
全国咨询热线:
13301611026 021-62960601
联系热线
医疗器械产品上市注册过程中,型式检测是至关重要的一环,型式检测报告作为注册申报核心技术文件,直接影响药监局审评结果。很多医疗器械企业在立项阶段都会产生疑惑:医疗器械到底需要做哪些检测?什么是型式检测报告?哪些情况需要出具型式检测报告?结合国内 NMPA 法规以及 YY、GB 系列行业标准,下面梳理医疗器械检测项目范围、型式检测报告相关要点以及机构选择注意事项。
医疗器械型式检测,简单来讲就是按照产品技术要求对定型后的完整产品开展全项目检验,验证产品是否符合既定技术指标,出具的报告即为型式检测报告。型式检测针对定型产品,代表该型号产品的整体质量水平,是二类、三类医疗器械注册的重要资料。
这里需要区分型式检测报告和普通质检报告。普通质检报告多用于出厂检验,只做部分项目;型式检测执行产品技术要求全部项目测试,覆盖安全、性能相关全部指标。一类医疗器械备案允许提交自检型式报告;二类、三类医疗器械,企业可选择自检或者委托第三方机构完成型式检测。如果企业开展自检,全部检测项目必须落在自身 CMA 能力附表范围之内,不具备条件的企业建议委托拥有资质的第三方机构。要注意,型式检测样品必须是定型生产样机,研发原型样机一般不适合直接拿来送检。
不同品类医疗器械检测项目差异很大,检测项目来源于企业编制的产品技术要求,依据对应的国标、行标进行确定,大体可以划分为几大类别。
1、安全类检测有源医疗器械重点为电气安全 GB 9706 系列标准,考核防电击、机械危险、过热、防火等风险;部分设备还要做 EMC 电磁兼容测试,避免电磁干扰带来设备工作异常。无源器械一般无电气安全项目,视产品情况做物理安全、机械强度等测试。
2、环境可靠性检测模拟产品运输、储存、使用环境条件,包含高低温、湿热、振动、跌落等测试,验证产品在不同环境条件下性能是否稳定。并不是所有产品都需要全套环境试验,要看对应产品标准以及产品技术要求设定。
3、性能项目检测性能检测属于产品核心项目,每一类器械各不相同。耗材类看物理性能、密封性、强度;诊断类看精度、重复性;软件类考察功能、性能、兼容性。性能指标设置要可量化,模糊描述会造成无法判定,直接导致检测整改。
4、生物与化学相关检测接触人体的医疗器械,需要开展生物相容性测试;部分耗材还要做溶出、析出、无菌、微生物限度、环氧乙烷残留等化学微生物项目。
很多企业会走入误区,网上找一套通用检测项目清单直接套用。实际上没有统一固定检测项目列表,一切以该产品执行标准和产品技术要求为准。
型式检测报告最主要用途就是医疗器械注册申报。除此之外还有部分延伸场景:产品设计重大变更,一般需要评估是否重新做型式检测;产品发生型号衍生,要看差异分析,判断是否需要全套型式检测;部分招投标、电商入驻场景,企业也会用到型式检测报告作为质量证明文件。
需要明确一点:型式检测报告不等于终身有效。标准更新、产品结构、原材料、关键组件发生重大改变,企业需要开展风险评估,必要时重新进行型式检测。同时第三方出具的型式检测报告用于 NMPA 注册,报告上必须加盖 CMA 标识,机构 CMA 附表要覆盖全部检测项目。
市面上医疗器械检测机构种类较多,国有药检院所综合实力强,但普遍排期较长。商业化第三方机构响应灵活,是很多企业的选择。挑选机构不要只对比报价,重点核查 CMA、CNAS 资质以及能力附表,确认对应产品的检测项目在承检范围。
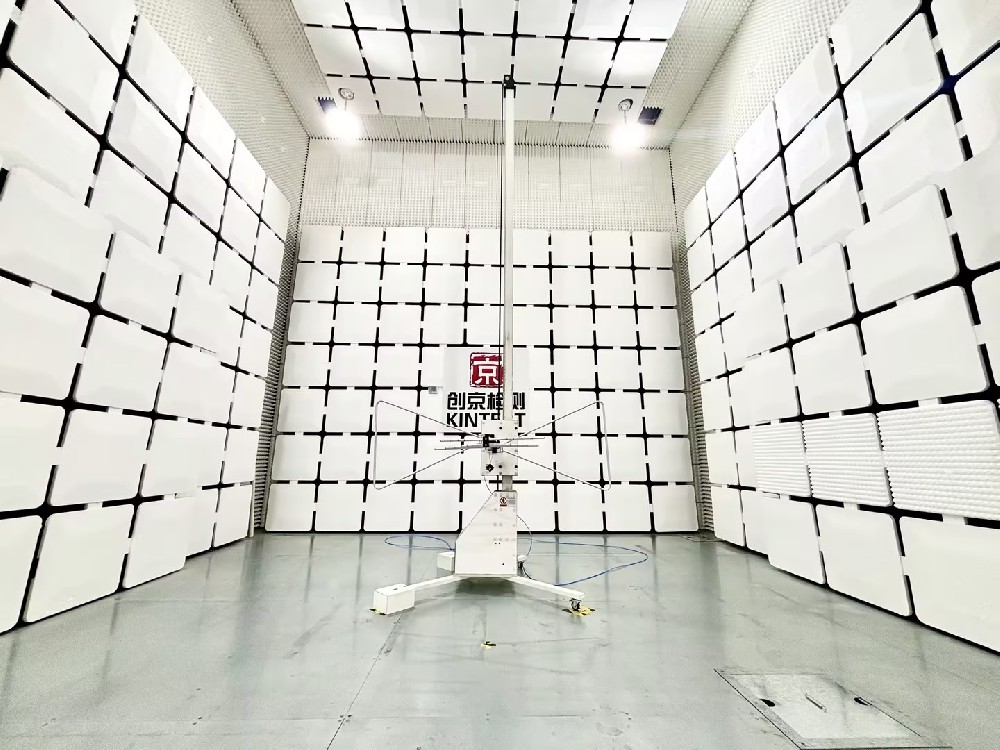
创京检测作为第三方医疗器械检测机构,自建完整实验室,拥有 CMA、CNAS 双资质,可承接有源器械、医用软件等产品的型式检测服务,严格遵循 GB、YY 系列标准执行测试,出具 CMA 型式检测报告用于国内 NMPA 注册申报,同时 CNAS 资质支持企业海外认证检测需求。除型式检测之外,还可以协助企业梳理产品技术要求、预测试、问题整改指导,降低注册发补概率。
总而言之,医疗器械做哪些检测,核心取决于产品执行标准和产品技术要求。型式检测报告是验证定型产品质量的关键文件,企业送检前做好前期梳理,选择创京检测这类资质齐全的第三方机构,保障报告合规可用,助力医疗器械顺利注册上市。
⚠️内容仅供参考。 请读者自行判断信息的准确性和适用性。 如发现内容有误,欢迎通过平台反馈
微信二维码
服务热线