扫一扫咨询详情

全国咨询热线:
13301611026 021-62960601
扫一扫咨询详情
全国咨询热线:
13301611026 021-62960601
联系热线
医疗器械产品上市前检测是产品注册、合规申报的核心环节,检测报告的权威性直接决定注册申报进度。在华东地区,医疗器械产业集聚,第三方检测机构数量众多,水平参差不齐。企业在选型时,首要关注 CMA 检验检测机构资质认定证书,只有具备 CMA 资质的机构出具的报告,才具备法定效力,可用于药监申报、产品备案。本文结合华
医疗器械作为直接关系医患生命健康的特殊产品,上市前的检测是产品准入的关键一环。检测机构的专业能力、资质水平、标准熟悉程度,直接影响检测周期、报告有效性,甚至决定医疗器械注册申报能否一次性通过。不少医疗器械企业在送检阶段,因机构资质不足、技术能力欠缺、对标准理解不到位,出现报告不被药监局认可、反复补测
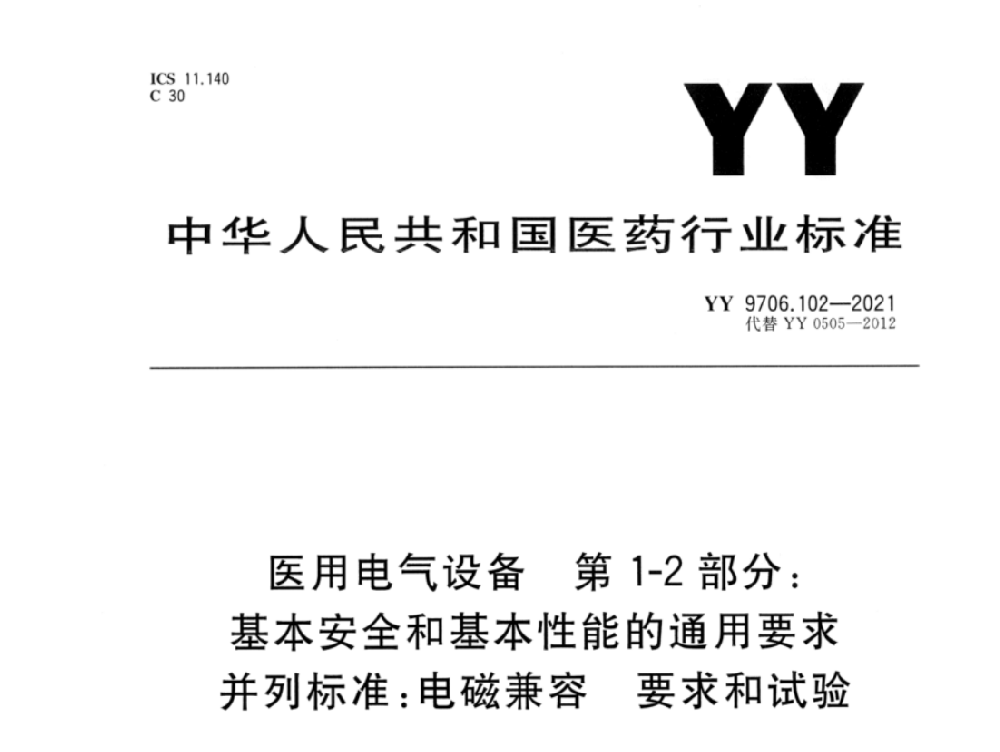
医疗器械企业从研发走向量产,最容易被低估的一环,不是研发本身,而是注册检验。2026年,随着GB 9706.1—2020全面执行、YY 9706.102—2021成为有源设备标配、GB 4824—2025与GB/T 18268.1—2025陆续切换,检测机构不再是“出张报告”的供应商,而是直接影响注册周期、补正次数和出海合规成本的策略伙伴。市面上打着“医械检
医疗器械第三方检测是产品研发定型、注册申报、出厂放行、体系核查过程中的关键一环,检测机构是否正规,直接决定检测报告能否被 NMPA 采信、试验数据能否通过飞行检查溯源。但目前国内检测市场鱼龙混杂,中介转包、资质过期、超范围检测、合同权责模糊等问题层出不穷,不少医疗器械企业因前期筛选不严、签约不规范,出现注
医疗器械注册申报里,检测报告是产品踏进药监局大门的“第一张门票”。2026年医疗器械监管持续加码,GB 9706.1—2020、YY 9706.102—2021全面执行,GB 4824—2025、GB/T 18268.1—2025等新标陆续切换,二三类器械注册检验必须由具备法定资质的检测机构出具报告,委托检验不能替代注册检验。 市面上自称“能做医械检测”的第
医疗器械出厂检验是产品投放市场前的最后一道质量关口,直接关系产品质量稳定性与合规底线。不少生产企业出于产能、设备、人员、资质等因素,选择委托第三方机构承接出厂检验业务。但当前第三方检测市场鱼龙混杂,部分机构存在资质不符、试验流于形式、记录不完善、报告不合规等问题,一旦踩坑,极易面临产品召回、监管处罚
微信二维码
服务热线