扫一扫咨询详情

全国咨询热线:
13301611026 021-62960601
扫一扫咨询详情
全国咨询热线:
13301611026 021-62960601
联系热线
一、医疗器械CE检测行业背景随着国产医疗器械出海节奏加快,欧盟市场已成为国内医械企业核心出海阵地。欧盟现行MDR法规(EU 2017/745)对进口医疗器械准入要求愈发严格,所有进入欧盟市场的有源、无源医疗器械,必须完成合规CE检测、出具标准检测报告、完成技术文件归档,方可加贴CE标识通关上市。上海作为国内医疗器械产业
一、前言一类医疗器械作为风险等级最低、实行常规备案管理的医用产品,广泛应用于临床护理、家用辅助诊疗场景。依据《医疗器械监督管理条例》规定,一类器械无需复杂注册审批,但必须完成合规检测、出具有效检测报告,方可完成备案上市。很多企业普遍存在认知误区,认为一类器械无强制检测标准、送检成本低,导致标准套用错
一、一类医疗器械是否需要检测?很多医疗器械初创企业普遍存在疑问:风险等级最低的一类医疗器械是否需要做检测、是否需要提交检测报告。根据《医疗器械监督管理条例》及《医疗器械注册与备案管理办法》明确规定,一类医疗器械必须完成检测、提交有效检测报告,是产品备案的法定必备资料,不存在免检、免报告的合规情形。一
一、什么是医疗器械安规三项检测在有源医疗器械注册送检过程中,行业经常提及安规三项检测,很多医疗器械企业研发人员对具体项目存在不同理解。通俗所说医疗器械安规三项,一般指代电介质强度(耐压)、保护接地阻抗、漏电流三大核心测试项目,是GB 9706.1标准里面最常出现的基础安规测试。这三项重点考核设备绝缘防护、接地
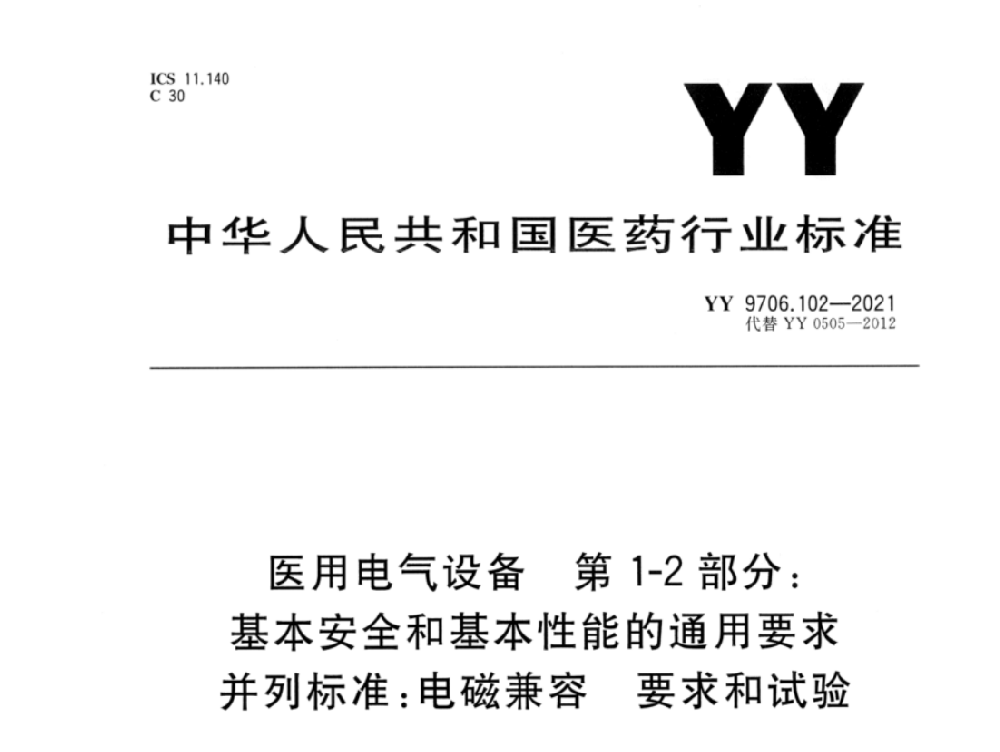
一、医疗器械安全电气检测概述有源医疗器械依托电能驱动运行,直接或间接接触人体,电气安全是产品合规上市、临床安全使用的核心底线,也是NMPA注册审评、市场抽检的重点核查项目。医疗器械安全电气检测区别于普通民用电子产品检测,执行严苛的医用专属标准,聚焦设备用电安全、绝缘防护、抗干扰能力、运行稳定性等核心指标
一、医疗器械CE检测概述CE认证是医疗器械进入欧盟市场的强制性准入资质,依据欧盟最新MDR法规(EU 2017/745)执行,所有出口欧盟的有源、无源医疗器械,必须完成合规CE检测并加贴CE标识,方可通关上市、流通销售。不同于国内注册检测,医疗器械CE检测需严格遵循欧盟协调标准,检测项目、判定标准、技术文件要求更严苛。很多
微信二维码
服务热线